产学研创新服务平台(全国)


肾宝片的质量控制检测方法发明专利
更新时间:2026-11-01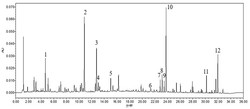 专利申请类型:发明专利;
地区:江西-南昌;
源自:南昌高价值专利检索信息库;
肾宝片的质量控制检测方法
本发明涉及一种肾宝片的质量控制检测方法,所述方法包括:有效成分的含量测定,鉴别,指纹图谱的测定,其中,有效成分的含量测定,包括以下步骤:(1)色谱条件:以乙腈为流动相A,磷酸溶液为流动相B;梯度洗脱;(2)对照品溶液的制备:取松果菊苷对照品与淫羊藿苷对照品适量,加甲醇制成对照品溶液;(3)供试品溶液的制备:取肾宝片适量,精密称定,研细,取细粉适量,精密称定,置容量瓶中,加入提取溶剂适量,超声处理,放冷至室温,加提取溶剂至刻度,摇匀,离心,滤过,取续滤液;(4)测定法:分别吸取对照品溶液与供试品溶液,注入超高效液相色谱仪,记录色谱图。
专利类型:发明专利
专利申请号:CN113281439B
专利申请(专利权)人:江西汇仁药业股份有限公司
权利人地址:江西省南昌市小蓝经济技术开发区汇仁大道1266号
专利发明(设计)人:段龙强,耿炤,易欢
主权利要求:肾宝片的质量控制检测方法
技术领域
[0001] 本发明属于中药检测技术领域,具体涉及一种肾宝片的质量控制检测方法。
背景技术
[0002] 肾阳虚证是常见中医证候和疾病原因,在国际疾病分类第十一修订本(ICD‑11)中编码是SF97“肾阳虚证(TM1)”。肾宝片是一种已经上市的中成药(国药准字Z20080627),是治疗肾阳虚证的代表性药物,被收录于《临床常用方剂与中成药》(人民卫生出版社,2020年,第一版,73页)。肾宝片是由淫羊藿、葫芦巴、金樱子、熟地黄、补骨脂、蛇床子、制何首乌、肉苁蓉、枸杞子、菟丝子、五味子、覆盆子、黄芪、红参、白术、山药、茯苓、当归、川芎、小茴香、车前子、炙甘草等二十二味中药组方,经过提取,制剂成型;具有调和阴阳、温阳补肾、扶正固本的功效,用于腰腿酸痛、精神不振、夜尿频多、畏寒怕冷、妇女白带清稀等。
[0003] 目前,肾宝片的质量控制方法采用的是《中国药典》一部“中成药”的质量控制模式(方法),即通过处方、制法、制剂通则、个别原料药材及其化学成分的薄层色谱(TLC)鉴别、个别成分如淫羊藿苷的含量测定等进行质量控制。该方法不足以以反映肾宝片及其处方的整体质量信息;操作重复,如,同一个化学成分既在通过薄层色谱方式定性鉴别,又通过含量测定方式定量测定。专利(申请号202010734686.2)公开了肾宝片挥发性成分的质量控制方法,但仅涉肾宝片所含成分的小部分。
[0004] 为此,本发明在现有技术的基础上对肾宝片的检测方法进行改进,有效提高产品的质量。
发明内容
[0005] 本发明的目的在于提供一种更全面、高效的肾宝片的检测方法,为其安全性和有效性提供质量评价依据。
[0006] 本发明提供了一种肾宝片的检测方法,通过一次测量分析,同时实现多个成分的含量评价、整体色谱‑光谱信息、多个处方原料鉴别。
[0007] 本发明的检测方法,采用超高效液相色谱法(UPLC)对肾宝片进行检测。
[0008] 本发明所述的检测方法,包括:有效成分的含量测定,鉴别,指纹图谱测定,其中,有效成分的含量测定,包括以下步骤:
[0009] (1)色谱条件与系统适用性试验:以十八烷基硅烷键合硅胶为填充剂,以乙腈为流动相A,0.1%磷酸溶液为流动相B;梯度洗脱;
[0010] (2)对照品溶液的制备:取松果菊苷对照品与淫羊藿苷对照品适量,加甲醇制成对照品溶液;
[0011] (3)供试品溶液的制备:取肾宝片适量,精密称定,研细,取细粉适量,精密称定,置容量瓶中,加入提取溶剂适量,超声处理,放冷至室温,加提取溶剂至刻度,摇匀,离心,滤过,取续滤液,即得;
[0012] (4)测定法:分别吸取对照品溶液与供试品溶液各1μl,注入超高效液相色谱仪,记录色谱图。
[0013] 其中,步骤(1)中所述梯度洗脱,在梯度洗脱过程中,流动相A的比例变化为:0~2分钟,7%~10%乙腈;2~10分钟,10%~14%乙腈;10~18分钟,14%~23%乙腈;18~25分钟,23%~34%乙腈;25~29分钟,34%~50%乙腈;29~32分钟,50%~80%乙腈;32~36分钟,7%乙腈。
[0014] 其中,步骤(1)中所述十八烷基硅烷键合硅胶为填充剂色谱柱为WatersCORTECST3,2.1×150mm,1.6μm。
[0015] 其中,供试品溶液的制备中,
[0016] 提取溶剂选自:纯化水、乙醇、乙腈或甲醇;优选50%乙醇;
[0017] 提取时间:10‑40分钟;优选20分钟;
[0018] 超声条件:150‑350W,20‑50kHz;优选250W,25kHz;
[0019] 离心条件:3000‑9000转每分钟,5分钟;优选5000转每分钟,5分钟。
[0020] 其中,步骤(2)对照品溶液的制备:取松果菊苷与淫羊藿苷对照品适量,加甲醇制成每1ml含松果菊苷与淫羊藿苷各30μg的溶液,即得;
[0021] 其中,步骤(3)供试品溶液的制备:取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,置50ml容量瓶中,加入提取溶剂,超声处理,放冷,加提取溶剂至刻度,摇匀,离心,滤过,取续滤液,即得。
[0022] 本发明所述的检测方法,还包括以下步骤:
[0023] (5)获得对照指纹图谱:将现行标准评价合格的样品的供试品图谱导入《中药色谱指纹图谱相似度评价系统》合成对照指纹图谱,用补骨脂素、淫羊藿苷、蛇床子素参照物溶液标定图谱中特征峰6、特征峰10、特征峰12;
[0024] (6)相似度评价:将待评价样品的供试品指纹图谱导入《中药色谱指纹图谱相似度评价系统》,计算相似度,供试品图谱与对照指纹图谱的相似度不得低于0.9;
[0025] (7)鉴别:将供试品图谱与对照指纹图谱进行比对,供试品图谱在与对照指纹图谱特征峰6、特征峰10、特征峰12相应位置应有保留峰;
[0026] 含量测定:按《中国药典》外标法计算松果菊苷与淫羊藿苷含量;本品每片含淫羊藿苷不低于1.2mg,含松果菊苷不低于1.0mg。
[0027] 其中,步骤(5)中,将不少于20批次的现行标准评价合格的供试品图谱用《中药色谱指纹图谱相似度评价系统》进行处理,得到肾宝片对照指纹图谱。
[0028] 相似度评价:将供试品指纹图谱与对照指纹图谱导入中药色谱指纹图谱相似度评价系统,计算相似度。
[0029] 其中,肾宝片指纹图谱,所述图谱中至少包括绿原酸、松果菊苷、二苯乙烯苷、金丝桃苷、补骨脂素、朝藿定A、朝藿定B、朝藿定C、淫羊藿苷(S)、宝藿苷Ⅰ、蛇床子素等12个特征性色谱峰,其确认方法为使用相应对照品在相同条件下获得相同保留时间的色谱峰,同时辅助多波长扫描确认其光谱一致性。
[0030] 其中,肾宝片指纹图谱,含有如下特征色谱峰,其保留时间与淫羊藿苷色谱峰(S峰)保留时间比较获得的相对保留时间分别为:0.20(特征峰1)、0.48(特征峰2)、0.54(特征峰3)、0.55(特征峰4)、0.64(特征峰5)、0.90(特征峰6)、0.96(特征峰7)、0.97(特征峰8)、0.99(特征峰9)、1.00(特征峰10)、1.25(特征峰11)、1.33(特征峰12),各相对保留时间应在规定值的±10%以内。
[0031] 其中,肾宝片指纹图谱,所述特征峰6(0.90)、特征峰10(1.00)、特征峰12(1.33)代表中药补骨脂、淫羊藿、蛇床子。
[0032] 其中,相对保留时间计算方法:各峰保留时间/淫羊藿苷峰保留时间。
[0033] 各相对保留时间的可以在一定范围内变化,其相对变化幅度不大于10%。
[0034] 各色谱峰的确认方法为使用相应对照品在相同条件下获得相同保留时间的色谱峰,同时辅助多波长扫描确认其光谱一致性。
[0035] 优选的,本发明的检测方法,包括以下步骤:
[0036] (1)色谱条件与系统适用性试验:
[0037] 使用WatersCORTECST3,2.1×150mm,1.6μm型号色谱柱,以乙腈为流动相A,以0.1%磷酸溶液为流动相B;柱温40℃;检测波长330nm;流动相流速0.3ml/min,理论塔板数按淫羊藿苷峰计算应不低于20000,
[0038] 梯度洗脱过程:
[0039]
[0040] (2)对照品溶液的制备:分别精密称取淫羊藿苷、松果菊苷对照品适量,加甲醇制成分每1ml含淫羊藿苷或松果菊苷0.2mg的对照品母液,取淫羊藿苷、松果菊苷母液各3ml于20ml量瓶,加甲醇至刻度,摇匀,即得。
[0041] (3)供试品溶液的制备:取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,置50ml容量瓶中,加入50%乙醇适量,超声处理(250W,25kHz)20分钟,取出放冷,加提取溶剂至刻度,摇匀,离心(5000转每分钟,5分钟),用0.22μm滤膜过滤,取续滤液,即得。
[0042] (4)测定法:分别吸取对照品溶液与供试品溶液各1μl,注入超高效液相色谱仪,记录色谱图峰面积,用外标法计算松果菊苷与淫羊藿苷含量;
[0043] (5)获得对照指纹图谱:将现行标准评价合格的样品的供试品图谱导入《中药色谱指纹图谱相似度评价系统》合成对照指纹图谱,用补骨脂素、淫羊藿苷、蛇床子素参照物溶液标定图谱中特征峰6、特征峰10、特征峰12;
[0044] (6)相似度评价:将待评价样品的供试品指纹图谱导入《中药色谱指纹图谱相似度评价系统》,计算相似度,供试品图谱与对照指纹图谱的相似度不得低于0.9;
[0045] (7)鉴别:将供试品图谱与对照指纹图谱进行比对,供试品图谱在与对照指纹图谱特征峰6、特征峰10、特征峰12相应位置应有保留峰。
[0046] 本发明提供的技术方案还包括,通过得到肾宝片的UPLC图谱,(1)对共有峰的数量、相对保留时间的判断可以判定肾宝片的合格与否,(2)经过与对照指纹图谱比对,可以同时对补骨脂、淫羊藿、蛇床子等药材进行定性鉴别(是否存在),(3)对多个共有峰成分含量进行一次性定量,(4)进一步通过比较测定样品图谱与对照指纹图谱之间的相似度,判断产品整体质量的稳定情况。
[0047] 本发明技术方案采用一次测定,同时实现上述质量评价内容,实现了一测多评,对肾宝片更高效、更全面的质量控制。
附图说明
[0048] 图1为本发明获得的肾宝片UPLC图谱
[0049] 图2为本发明获得的肾宝片在不同波长下UPLC图谱
[0050] 图3为松果菊苷对照品标准曲线
[0051] 图4为淫羊藿苷对照品标准曲线
[0052] 图5为本发明获得的21批肾宝片的指纹图谱叠加图
[0053] 图6为通过本发明获得的肾宝片对照指纹图谱
[0054] 图7为本发明获得的肾宝片指纹图谱与对照指纹图谱叠加图
[0055] 图8为肾宝片中补骨脂素、淫羊藿苷、蛇床子素的薄层色谱图(照片),其中,左边为淫羊藿鉴别,中间为补骨脂鉴别,右边为蛇床子鉴别。
具体实施方式
[0056] 通过以下实施例对本发明作进一步的解释,但不作为本发明的限制。
[0057] 实施例1、肾宝片一测多评质量控制方法的筛选过程
[0058] 1.1仪器与材料
[0059] 色谱仪:WatersH‑class超高效液相色谱仪
[0060] 色谱柱:WatersCORTECST3,2.1×150mm,1.6μm;
[0061] 试剂:甲醇、乙醇、乙腈,分析纯;磷酸、甲醇、乙腈,色谱纯;
[0062] 对照品:松果菊苷,中国食品药品检定研究院,纯度91.8%,批号111670‑201709;
[0063] 淫羊藿苷,中国食品药品检定研究院,纯度98.1%,批号110737‑202017;
[0064] 肾宝片:江西汇仁药业股份有限公司,批号:**279。
[0065] 1.2方法选择
[0066] 根据肾宝片处方,选定来源于肉苁蓉的松果菊苷,来源于淫羊藿的淫羊藿苷作为含量测定的指标成分。采用UPLC法对肾宝片样品进行检测,发现淫羊藿苷分离较佳,松果菊苷未与前后峰分离,定量检测需对方法洗脱梯度进行优化。
[0067] 1.3供试品溶液制备方法考察
[0068] 1.3.1提取溶剂的考察
[0069] 考察了甲醇、乙醇、乙腈、水等溶剂对肾宝片样品的提取影响。结果表明,单独使用各溶剂提取,除甲醇外,均不能完全提取出各成分。考虑安全性,根据极性关系比较了甲醇与乙醇‑水溶液的提取能力,发现乙醇水溶液较甲醇提取效果更好,比较不同浓度乙醇溶液,提取能力相差不大,综合考虑,选择了50%乙醇溶液作为提取溶剂,结果见表1,表2。
[0070] 提取方法:取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,置50ml容量瓶中,加入提取溶剂,超声(250W,25kHz)处理30分钟,放冷,加提取溶剂至刻度,摇匀,离心(8000转每分钟,5分钟),用0.22μm滤膜滤过,取续滤液,即得;
[0071] 表1不同溶剂提取结果
[0072]
[0073] (注:*为使用称样量进行校正后的峰面积,以消除称样量差异造成的影响)[0074] 表2不同浓度乙醇提取结果
[0075]
[0076] 1.3.2提取时间的考察
[0077] 考察了不同提取时间对提取能力的影响。结果表明,超声10~40分钟,对肾宝片的提取效果相差不大,无明显差异。考虑肾宝片细粉在溶解时易凝结成块而造成提取不充分的风险,故选取20分钟为超声时间,结果见表3。
[0078] 表3不同超声时间提取结果
[0079]
[0080] 1.3.3超声条件
[0081] 考察了不同超声功率、频率对提取效果的影响。结果表明,除了150W‑30kHz提取结果与其他提取条件提取结果有明显差异,250W不同频率提取结果、350W不同频率提取结果,与450w‑50kHz提取结果无明显差别,即除150W功率条件不能完全提取以外,其它条件提取能力相差不大。故选择250W‑20kHz及以上条件。结果见表4。
[0082] 表4不同功率‑频率提取结果
[0083]
[0084]
[0085] 1.3.4离心条件的考察
[0086] 考察不同转速的离心对供试品的影响。结果表明,不同转速离心条件,洗脱结果没用明显差异,从过滤的难易程度看,5000rpm及以上条件过滤较好,故选择5000rpm作为离心条件,结果见表5。
[0087] 表5不同转速测定结果
[0088]
[0089] 1.3.5最终确定的供试品溶液的制备方法
[0090] 取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,置50ml容量瓶中,加入50%乙醇适量,超声处理(250W,25kHz)20分钟,取出放冷,加提取溶剂至刻度,摇匀,离心(5000转每分钟,5分钟),用0.22μm滤膜过滤,取续滤液,即得。
[0091] 1.4色谱条件与系统适用性试验
[0092] 1.4.1洗脱梯度考察
[0093] 以乙腈为流动相A,以0.1%磷酸溶液为流动相B,考察了不同洗脱梯度对松果菊苷与淫羊藿苷色谱峰的分离影响,结果发现以下梯度洗脱程序对松果菊苷与淫羊藿苷色谱峰的分离效果最佳,色谱图见附图1。
[0094]
[0095]
[0096] 1.4.2色谱柱考察
[0097] 考察了3种色谱柱:WatersACQUITYUPLC®HSST3(2.1×150mm,1.8μm)色谱柱,WatersACQUITYUPLC®BEHC18(2.1×150mm,1.7μm)色谱柱,WatersCORTECST3(2.1×150mm,1.6μm)色谱柱。结果表明,WatersCORTECST3(2.1×150mm,1.6μm)色谱柱分离效果最好,能将松果菊苷与淫羊藿苷峰分离,其它各峰的分离效果也最佳,故选用WatersCORTECST3(2.1×150mm,1.6μm)色谱柱进行检测。
[0098] 1.4.3检测波长考察
[0099] 对肾宝片样品溶液进行全波长扫描(190‑400nm),比较不同波长条件下的洗脱图谱,结合各主要特征性色谱峰的光谱结果,300‑340nm基本符合要求,结合拟定量的松果菊苷最大吸收波长(330nm),最终选定330nm作为检测波长,比较图谱见附图2。
[0100] 1.4.4最终确认的色谱条件
[0101] 使用WatersCORTECST3,2.1×150mm,1.6μm型号色谱柱,以乙腈为流动相A,以0.1%磷酸溶液为流动相B;在梯度洗脱过程中,流动相A的比例变化为:0~2分钟,7%~10%乙腈;2~10分钟,10%~14%乙腈;10~18分钟,14%~23%乙腈;18~25分钟,23%~34%乙腈;
25~29分钟,34%~50%乙腈;29~32分钟,50%~80%乙腈;32~36分钟,7%乙腈;柱温40℃;检测波长330nm;流动相流速0.3ml/min,理论塔板数按淫羊藿苷峰计算应不低于20000。
[0102] 1.5方法学考察
[0103] 1.5.1样品制备
[0104] 对照品母液制备:分别精密称取淫羊藿苷、松果菊苷对照品适量,加甲醇制成分每1ml含淫羊藿苷或松果菊苷0.2mg的对照品母液。
[0105] 供试品溶液制备:取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,至50ml量瓶中,加50%乙醇适量,超声(250W,25kHz)处理20分钟,取出放冷,加50%乙醇至刻度,摇匀,离心(5000转每分钟,5分钟),取上清液用0.22μm微孔滤膜滤过,取续滤液,即得。
[0106] 阴性样品溶液制备:按肾宝片处方取除肉苁蓉、淫羊藿的各味药材,按肾宝片标准【制法】制备肾宝片阴性总混颗粒,取该总混颗粒,按供试品溶液制备方法,制备阴性样品溶液。
[0107] 混合对照品溶液制备:取淫羊藿苷、松果菊苷母液各3ml于20ml量瓶,加甲醇至刻度,摇匀,即得。
[0108] 回收率供试品溶液制备:取不含肉苁蓉、淫羊藿药材的肾宝片阴性样品,研细,精密称取细粉适量(约相当于1片量)于50ml量瓶,加50%乙醇约30ml,超声(250W,25kHz)处理20分钟,加入对照品母液1各7.0ml,加50%乙醇至刻度,摇匀,取适量离心(5000转每分钟,5分钟),再取离心上清液用0.22μm滤膜过滤,取续滤液,即得。
[0109] 1.5.2精密度考察
[0110] 取肾宝片(批号**279)适量,精密称定,按供试品溶液制备方法制备供试品溶液,连续进样6次,记录色谱图,含量测定峰峰面积RSD不大于2%,共有峰峰相对保留时间偏差在5%以内;按中药色谱指纹图谱相似度评价,相似度不低于0.95,说明仪器精密度良好,结果见表6,表7。
[0111] 表6
[0112] 精密度测定结果
[0113]
[0114] 表7
[0115] 精密度各共有峰相对峰保留时间
[0116]
[0117]
[0118] 1.5.3重复性考察
[0119] 取肾宝片(批号**279)适量,按供试品溶液制备操作制备样品溶液6份,各进一针测定,记录峰面积,含量测定峰峰面积RSD不大于2%,共有峰峰相对保留时间偏差在5%以内,按中药色谱指纹图谱相似度评价,相似度不低于0.95。结果表明,方法重复性良好,见表8、表9。
[0120] 表8
[0121] 重复性样品测定结果
[0122]
[0123] 表9
[0124] 重复性样品各共有峰相对保留时间
[0125]
[0126] 1.5.4耐用性考察
[0127] 样品溶液稳定性良好;柱温、流速等微小变化对检测无影响。
[0128] 1.5.4.1溶液稳定性
[0129] 取肾宝片(批号**279)适量,按供试品溶液制备操作制备样品溶液,分别在0h、2h、4h、8h、12h、16h、20h、24h进行测定,记录色谱图,含量测定峰峰面积RSD不大于2%,共有峰峰相对保留时间偏差在5%以内;按中药色谱指纹图谱相似度评价,相似度不低于0.95,样品溶液稳定性良好,结果见表10、表11。
[0130] 表10
[0131] 溶液稳定性测定结果
[0132]
[0133] 表11
[0134] 溶液稳定性各共有峰相对保留时间
[0135]
[0136]
[0137] 1.5.4.2柱温考察
[0138] 取肾宝片(批号**279)适量,按供试品溶液制备操作制备样品溶液,将色谱条件中柱温分别调整为38℃、42℃,进行测定,记录色谱图,含量测定峰峰面积RSD不大于2%,共有峰峰相对保留时间偏差在40℃条件相对时间5%以内;按中药色谱指纹图谱相似度评价,相似度不低于0.95,柱温对检测无影响,结果见表12、表13。
[0139] 表12
[0140] 不同柱温测定结果
[0141]
[0142]
[0143] 表13
[0144] 不同柱温条件各共有峰保留时间
[0145]
[0146] 1.5.4.3流速考察
[0147] 取肾宝片(批号**279)适量,按供试品溶液制备操作制备样品溶液,将色谱条件中流速分别调整为0.29ml/min、0.31ml/min,进行测定,记录色谱图,含量测定峰峰面积随流速增大而整体变小,但相对总峰面积比值没有较大变化,共有峰峰相对保留时间的偏差在0.30ml/min条件相对时间5%以内;按中药色谱指纹图谱相似度评价,相似度不低于0.95,流速对检测无影响,结果见表12、表13。
[0148] 表14
[0149] 不同流速测定结果
[0150]
[0151] 表15
[0152] 不同流速条件各共有峰相对保留时间
[0153]
[0154]
[0155] 1.5.5线性考察
[0156] 取对照品母液,按表16、表17进行稀释制成含淫羊藿苷、松果菊苷各约20~80μg/ml的对照溶液,分别精密量取上述对照溶液各1μl,注入超高效液相,记录色谱图,以对照品浓度为横坐标,峰面积为纵坐标,绘制标准曲线(见附图3、附图4),求得线性回归方程,结果见表16、表17。
[0157] 表16
[0158] 松果菊苷线性测定数据表
[0159]
[0160] 表17
[0161] 淫羊藿苷线性测定数据表
[0162]
[0163]
[0164] 1.5.6准确性考察
[0165] 取上文“1.5.1”混合对照品溶液、回收率供试品溶液,分别精密量取上述对照溶液各1μl,注入超高效液相,记录色谱图,计算回收率,淫羊藿苷平均回收率为93.2%,RSD为0.4%,松果菊苷平均回收率为96.0%,RSD为1.1%,结果见表18、表19。
[0166] 表18
[0167] 松果菊苷回收率结果
[0168]
[0169] 表19
[0170] 淫羊藿苷回收率结果
[0171]
[0172] 实施例2、肾宝片鉴别、指纹图谱测定以及淫羊藿苷、松果菊苷含量测定
[0173] 2.1仪器与材料
[0174] 色谱仪:WatersH‑class超高效液相色谱仪
[0175] 色谱柱:WatersCORTECST3,2.1×150mm,1.6μm;
[0176] 试剂:甲醇、乙醇、乙腈,分析纯;磷酸、甲醇、乙腈,色谱纯;
[0177] 对照品:
[0178] 绿原酸,110753‑200212,100%,中国食品药品检定研究院
[0179] 松果菊苷,111670‑201907,91.8%,中国食品药品检定研究院
[0180] 二苯乙烯苷,110844‑201713,93.6%,中国食品药品检定研究院
[0181] 金丝桃苷,111521‑201708,95.1%,中国食品药品检定研究院
[0182] 毛蕊花糖苷,17051902,98%,成都普菲德生物
[0183] 补骨脂素,110739‑201416,99.9%,中国食品药品检定研究院
[0184] 朝藿定A,19121605,99.68%,成都普菲德生物
[0185] 朝藿定B,19120605,98.97%,成都普菲德生物
[0186] 朝藿定C,111780‑201302,95.6%,中国食品药品检定研究院
[0187] 淫羊藿苷,110737‑202017,98.1%,中国食品药品检定研究院
[0188] 宝藿苷I,111852‑201102,100.0%,中国食品药品检定研究院
[0189] 蛇床子素,110822‑201710,99.50%,中国食品药品检定研究院
[0190] 肾宝片:江西汇仁药业股份有限公司,批号:**395、**396、**397。
[0191] 2.2样品溶液制备
[0192] 参照物溶液:分别称取取绿原酸、松果菊苷、二苯乙烯苷、金丝桃苷、毛蕊花糖苷、补骨脂素、朝藿定A、朝藿定B、朝藿定C、淫羊藿苷、宝藿苷I、蛇床子素对照品各约2mg,置于100ml量瓶,加甲醇溶解并稀释至刻度,摇匀,用0.22μm微孔滤膜滤过,取续滤液,即得。
[0193] 对照品溶液制备:分别精密称取淫羊藿苷、松果菊苷对照品适量,加甲醇制成分每1ml含淫羊藿苷或松果菊苷0.2mg的对照品母液,取淫羊藿苷、松果菊苷母液各3ml于20ml量瓶,加甲醇至刻度,摇匀,即得。
[0194] 供试品溶液制备:取肾宝片10片,精密称定,研细,取细粉适量(约相当于1片重),精密称定,至50ml量瓶中,加50%乙醇适量,超声(250W,25kHz)处理20分钟,取出放冷,加50%乙醇至刻度,摇匀,离心(5000转每分钟,5分钟),取上清液用0.22μm微孔滤膜滤过,取续滤液,即得。
[0195] 2.3色谱条件及系统适用性:使用WatersCORTECST3,2.1×150mm,1.6μm型号色谱柱,以乙腈为流动相A,以0.1%磷酸溶液为流动相B;在梯度洗脱过程中,流动相A的比例变化为:0~2分钟,7%~10%乙腈;2~10分钟,10%~14%乙腈;10~18分钟,14%~23%乙腈;18~25分钟,23%~34%乙腈;25~29分钟,34%~50%乙腈;29~32分钟,50%~80%乙腈;32~36分钟,7%乙腈;柱温40℃;检测波长330nm;流动相流速0.3ml/min,理论塔板数按淫羊藿苷峰计算应不低于20000。
[0196] 2.4测定法:分别精密吸取混合对照溶液与供试品溶液各1μl,注入超高效液相色谱仪,记录色谱图,用外标法计算松果菊苷与淫羊藿苷含量,用《中药指纹图谱相似度评价系统》2012版对图谱进行处理,即得肾宝片指纹图谱。见附图5(21批肾宝片图谱叠加图)和附图6(生成对照图谱)。
[0197] 2.5含量评价:取三批(批号**395、**396、**397)肾宝片,按2.2方法制备,供试品溶液,分别精密吸取对照品溶液与供试品溶液各1μl,注入超高效液相色谱仪,记录色谱图峰面积,用外标法计算松果菊苷与淫羊藿苷含量,测定结果见表20。
[0198] 表20
[0199] 连续3批含量测定结果
[0200]
[0201] 据此及之后20批次产品定量结果(均值±标准偏差SD):淫羊藿苷1.96±0.26mg/片,松果菊苷2.03±0.34mg/片,拟定本产品限度为“均值‑3SD”并十分位取整:本品每片含淫羊藿苷不低于1.2mg,含松果菊苷不低于1.0mg。
[0202] 2.6指纹图谱评价:取上述3批肾宝片,按2.2方法制备供试品溶液,分别精密吸取对照品溶液、参照物溶液与供试品溶液各1μl,注入超高效液相色谱图,记录色谱图,将采集到的UPLC图谱以AIA格式依次导入《中药指纹图谱相似度评价系统》2012版,与“2.4”生成的对照指纹图谱进行相似度对比,分别为0.979,0.978,0.978,均大于一般限度0.9。
[0203] 供试品有12个特征性色谱峰,其中各特征性色谱峰以及保留时间分别为:
[0204] 特征峰1:绿原酸(0.20±10%)、特征峰2:松果菊苷(0.48±10%)、特征峰3:二苯乙烯苷(0.54±10%)、特征峰4:金丝桃苷(0.55±10%)、特征峰5:毛蕊花糖苷(0.64±10%)特征峰6:补骨脂素(0.90±10%)、特征峰7:朝藿定A(0.96±10%)、特征峰8:朝藿定B(0.97±10%)、特征峰9:朝藿定C(0.99±10%)、特征峰10:淫羊藿苷(S±10%)、特征峰11:宝藿苷I(1.25±10%)、特征峰12:蛇床子素(1.33±10%)。
[0205] 2.7鉴别:将供试品图谱与对照指纹图谱进行比对,以淫羊藿苷色谱峰为参照峰,供试品图谱在与对照指纹图谱特征峰6(补骨脂素)、特征峰10(淫羊藿苷)、特征峰12(蛇床子素)相应位置有保留峰,见附图7。采用现行方法进行上述三个成分进行薄层色谱法鉴别的结果见附图8。
[0206] 实施例3、质量控制方法的效能对比
[0207] 肾宝片现行质量控制中使用个别原料药材与化学成分鉴别以及淫羊藿苷单一含量指标控制药品质量,有一定的片面性,实施例1、实施例2表明,本发明技术方案不仅可以至少测定松果菊苷与淫羊藿苷2种指标成分,同时可以将检测所得指纹图谱与对照指纹图谱通过相似度评价软件进行对比,获得更全面的药品质量信息(相似度),而且还可以使用指纹图谱替代薄层色谱鉴别。
[0208] 现行产品标准规定,肾宝片淫羊藿苷含量不得低于1.20mg每片。由表21可见,15批次次间淫羊藿苷含量差异较大(RSD=8.77%),使用本发明质量控制方法,15批次批次间淫羊藿苷含量的RSD为11.17%,双样本t检验结果p>0.05,两者无显著性差异;而相似度结果则显示15个批次间的差异很小(RSD=0.83%)。
[0209] 表21肾宝片质量控制对比
[0210]
[0211] 对本发明方法与现行质量控制方法进行对比分析,比较2个方法的操作步骤、时间成本与耗材成本。
[0212] 表22现行质量控制方法与本发明的对比
[0213]
[0214]
[0215]
[0216] 表23时间成本进行分析(相同样品处理部分时间不计算)
[0217]
[0218] 表24
[0219] 单次检验耗材成本分析
[0220]
[0221] 本发明的质量控制方法较现行质量控制操作步骤更简单,省去了薄层色谱(TLC)鉴别过程中繁杂的供试品制备过程,消耗时间更少,约为现标准的二分之一。本发明的质量控制方法,松果菊苷对照品价格高(约¥900/支),会导致单次含量检测耗材成本增加,可使用校正因子替代松果菊苷对照品测定松果菊苷含量,则单次检验耗材成本将降为¥313,是现行检测标准耗材成本的三分之一。
专利地区:江西
专利申请日期:2021-07-25
专利公开日期:2021-11-26
专利公告号:CN202110840608.5
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。
本平台为商业科创服务平台 非政府政务服务网站
技术及运营:陕西中科云创信息科技有限公司
工信部备案号:陕ICP备16002714号-3
公安备案号: 陕公网安备61019402000311号
联系电话:+86-13679229477