 产学研创新服务平台(全国)


硅碳负极材料及其制备方法和应用以及锂离子电池
更新时间:2026-10-01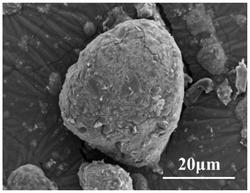 专利申请类型:发明专利;
源自:北京高价值专利检索信息库;
专利名称:硅碳负极材料及其制备方法和应用以及锂离子电池
专利类型:发明专利
专利申请号:CN202010513230.3
专利申请(专利权)人:中国石油化工股份有限公司,中国石油化工股份有限公司上海石油化工研究院
权利人地址:北京市朝阳区朝阳门北大街22号
专利发明(设计)人:孙赛,张丝雨,高焕新,张同宝
专利摘要:本发明涉及锂离子电池领域,公开了硅碳负极材料及其制备方法和应用以及锂离子电池,所述硅碳负极材料包括含碳物质和依次包覆在所述含碳物质外表面的含硅材料层和无定型碳层。硅碳负极材料的制备方法包括:(1)将含碳物质与链状聚合物溶液混合,然后向其中加入硅源,将得到的混合物进行分离,得到固体物质;(2)将所述固体物质与碳源前驱体共混,然后进行焙烧。本发明所提供的硅碳负极材料可以改善纳米硅分散性,缓解硅的体积膨胀,提升材料的循环稳定性,应用于锂离子电池中可以提高锂电池的能量密度。
主权利要求:硅碳负极材料及其制备方法和应用以及锂离子电池
技术领域
[0001] 本发明涉及锂离子电池领域,具体涉及硅碳负极材料及其制备方法和应用以及锂离子电池。
背景技术
[0002] 目前锂离子电池广泛采用石墨类负极材料,然而石墨类负极材料的理论储锂容量仅372mAh/g,无法满足新产品对锂离子电池提出的高功率或大容量的要求,严重阻碍了锂‑1离子电池容量的进一步发展。硅基负极材料理论比容量为4200mA·h·g ,是目前克容量最高的负极材料,但由于在随后嵌脱锂过程中会发生大的体积变化,导致材料的粉化、二次团聚从而慢慢使活性物质失去活性,使得材料的容量衰减很快,另外,嵌脱锂过程中的体积变化也会使得负极片与集流体之间失掉紧密的电接触。因而,循环性能是否改善成为硅基负极材料能否大规模商业化应用的关键技术,一旦成功应用,能显著提升锂电池的能量密度,使得一次充电续航1000公里成为可能。
[0003] 为解决上述问题,科研人员采用碳包覆、预留缓冲空间等方法来提高硅基材料的综合电性能。公开号为CN102496701A的中国专利申请报道了一种用于锂离子电池的包覆型硅碳负极材料,其通过碳纳米管和无定形碳包覆硅粉颗粒,使材料的电导率和离子传导率得以提高,循环性能明显改善,但其在充放电过程中,由于纳米硅粉在包覆前已形成微米级的二次颗粒,作为包覆层的碳纳米管和无定形碳就无法起到很好抑制基体体积膨胀的作用,因此在多次循环后,材料仍然会较快粉化,导致材料容量快速衰减。公开号为CN103490045A的中国专利申请报道了CVD法制备的硅颗粒外包裹无定型碳层的复合体系,改善了硅材料的结构和导电性能,在一定程度上能抑制住锂嵌入和脱出过程中的体积效应,从而使该类材料的循环性能得到了提高。但CVD法的过程难以控制,不确定因素多,因此很难实现批量生产。中国发明专利申请CN102332571A公开了一种硅碳复合负极活性材料及制造方法,该公开中将硅表面预先沉积一层碳层,再与有机聚合物混合,喷雾造粒后碳化,得到一个内核植入硅的复合结构。但该结构中首先需要对硅进行表面刻蚀、然后碳沉积,工艺复杂;且喷雾过程复杂,设备昂贵。
[0004] 因此,解决硅碳负极材料中纳米硅颗粒的分散性,减少纳米硅颗粒的团聚,有效抑制硅的体积效应,提高硅碳复合负极材料的循环性能和比容量,是制备高容量硅基负极材料领域要解决的难题之一。
发明内容
[0005] 本发明的目的是为了克服现有技术存在的硅基负极材料团聚严重,体积膨胀严重的问题,提供一种硅碳负极材料及其制备方法和应用以及锂离子电池。本发明所提供的硅碳负极材料可以改善纳米硅分散性,缓解硅的体积膨胀,提升材料的循环稳定性,应用于锂离子电池中可以提高锂电池的能量密度。
[0006] 为了实现上述目的,本发明第一方面提供一种硅碳负极材料,所述硅碳负极材料包括含碳物质和依次包覆在所述含碳物质外表面的含硅材料层和无定型碳层。
[0007] 优选地,所述含硅材料层中还含有磷元素,进一步优选地,所述硅碳负极材料中,磷元素与含硅材料的质量比为0.01‑0.28:1。
[0008] 本发明第二方面提供一种硅碳负极材料的制备方法,该方法包括以下步骤:
[0009] (1)将含碳物质与链状聚合物溶液混合,然后向其中加入硅源,将得到的混合物进行分离,得到固体物质;
[0010] (2)将所述固体物质与碳源前驱体共混,然后进行焙烧。
[0011] 本发明第三方面提供上述制备方法制得的硅碳负极材料。
[0012] 本发明第四方面提供上述硅碳负极材料在锂离子电池中的应用。
[0013] 本发明第五方面提供一种锂离子电池,所述锂离子电池包括本发明提供的硅碳负极材料、含有锂元素的正极材料、隔膜和电解液。
[0014] 本发明提供的硅碳负极材料具有“碳‑硅‑碳”结构,内层碳核(含碳物质)提供缓冲空间,缓解硅的在充放电过程中的“体积膨胀”。含硅材料层在整个体系中起到提升容量的作用,无定型碳层可将全部含硅材料包覆其中,既避免了活性材料与电解液发生的副反应,又可抑制硅在高脱锂状态下的体积效应。优选情况下,在含硅材料层引入磷,可显著降低硅在制备及充放电过程中发生团聚的可能性,改善了因硅粉团聚而导致的电性能恶化。
[0015] 本发明所提供的硅碳负极材料在使用过程中大幅提高了负极材料的可逆容量和循环稳定性,可显著提高锂电池的能量密度。从实施例1可以看出,本发明提供的硅碳负极‑1材料(可逆容量517mAh·g )在0.5C的恒流放电倍率下,经600次循环后,容量保持率可以达到80%以上。
附图说明
[0016] 图1是实施例1中使用的鳞片石墨的SEM照片;
[0017] 图2是实施例1中包覆了含硅材料层的SEM照片;
[0018] 图3是实施例1中所得硅碳负极材料的SEM照片;
[0019] 图4是实施例1中所得硅碳负极材料的循环稳定测试曲线;
[0020] 图5是对比例1中锂电池负极材料的循环稳定测试曲线;
[0021] 图6是实施例11中锂电池负极材料的循环稳定测试曲线;
[0022] 图7是对比例2中锂电池负极材料的循环稳定测试曲线。
具体实施方式
[0023] 在本文中所披露的范围的端点和任何值都不限于该精确的范围或值,这些范围或值应当理解为包含接近这些范围或值的值。对于数值范围来说,各个范围的端点值之间、各个范围的端点值和单独的点值之间,以及单独的点值之间可以彼此组合而得到一个或多个新的数值范围,这些数值范围应被视为在本文中具体公开。
[0024] 在本发明中,所述中值粒径,是指累计粒度分布百分数达到50%时所对应的粒径,中值粒径常用来表示粉体的平均粒度。在本发明中,无特殊说明情况下,所述硅碳负极材料的中值粒径可以通过动态光散射表征获得。
[0025] 本发明第一方面提供一种硅碳负极材料,所述硅碳负极材料包括含碳物质和依次包覆在所述含碳物质外表面的含硅材料层和无定型碳层。
[0026] 在本发明中,所述依次包覆是指含碳物质的外表面包覆有含硅材料层,含硅材料层的外表面包覆有无定型碳层。本发明所述的包覆是指一种材料通过化学键或者其他作用力将另一种材料均匀的包裹并形成的组装结构。
[0027] 根据本发明,具体的,所述含硅材料层中含有含硅材料。本发明对所述含硅材料的存在形式选择范围较宽,例如可以为颗粒和/或薄膜。
[0028] 根据本发明,优选地,所述含硅材料选自单质硅、SiOx和含硅合金中的至少一种,其中,0.6
[0029] 优选地,所述含硅合金选自硅‑铝合金、硅‑镁合金、硅‑锆合金和硅‑硼合金中的至少一种。本发明对所述含硅合金中硅的含量选择范围较宽,例如,以所述含硅合金的总量为基准,硅的含量为10‑50重量%。本发明对含硅合金的制备方法没有特别的限定,现提供一种含硅合金的具体制备方法,本发明并不限于此。所述含硅合金的制备方法优选包括以下步骤:1)将铝粉、硅粉在惰性气氛保护下,球磨30min;2)将上述混合物在900℃下高温处理10h。
[0030] 根据本发明,优选地,所述含硅材料为单质硅和/或硅‑铝合金。
[0031] 优选地,所述含硅材料的中值粒径为0.1‑5μm,进一步优选地,所述含硅材料的中值粒径为0.1‑0.5μm。
[0032] 根据本发明的一种优选实施方式,所述含硅材料层中还含有磷元素。本发明对所述磷元素的含量选择范围较宽,可以根据含硅材料量进行适当选择,优选地,所述硅碳负极材料中,磷元素与含硅材料的质量比为0.01‑0.28:1,更优选为0.07‑0.15:1。采用该种优选实施方式,更有利于磷元素对所述含硅材料的修饰,更有利于显著降低硅在制备及充放电过程中发生团聚的可能性,进一步改善因硅粉团聚而导致的电性能恶化。
[0033] 根据本发明的一种优选实施方式,所述含碳物质、所述无定型碳层与所述含硅材料的质量比为1‑20:0.8‑2:1,进一步优选为2‑10:1‑1.3:1。采用该种优选实施方式,更有利于提高负极材料的可逆容量和循环稳定性,并且可进一步提高锂电池的能量密度。
[0034] 根据本发明,优选地,所述硅碳负极材料的中值粒径为1‑50μm,例如为1μm、5μm、10μm、15μm、25μm、50μm,以及这些数值中的任意两个所构成的范围中的任意值。更进一步优选地,所述硅碳负极材料的中值粒径为5‑25μm。
[0035] 根据本发明,优选地,所述含碳物质选自天然石墨、人造石墨和针状焦中的至少一种。所述含碳物质可以通过商购得到,也可以通过自行制备得到,本发明对此没有特别的限定。本发明对所述天然石墨没有特别的限定,例如可以为鳞片石墨。
[0036] 优选情况下,所述含碳物质为鳞片石墨和/或针状焦。
[0037] 本发明对所述无定型碳层没有特别的限定,例如,所述无定型碳层可以通过碳源前驱体焙烧得到。优选地,所述碳源前驱体选自沥青、聚丙烯腈、酚醛树脂、环氧树脂、聚糠醇、葡萄糖和纤维素中的至少一种,优选为沥青、聚丙烯腈和酚醛树脂中的至少一种。采用该种优选实施方式,更有利于无定型碳层的完整包覆,更有利于进一步提高制得的负极材料的电化学性能。
[0038] 本发明所述沥青包括石油沥青、煤焦沥青、天然沥青和改性沥青,且具有本领域人员常规理解的含义,可以商购得到。
[0039] 本发明第二方面提供一种硅碳负极材料的制备方法,该方法包括以下步骤:
[0040] (1)将含碳物质与链状聚合物溶液混合,然后向其中加入硅源,将得到的混合物进行分离,得到固体物质;
[0041] (2)将所述固体物质与碳源前驱体共混,然后进行焙烧。
[0042] 根据本发明提供的制备方法,所述含碳物质的选择如上文所述,在此不再赘述。
[0043] 根据本发明,所述硅源可以为上述的含硅材料,也可以为通过步骤(2)所述焙烧能够转化为上述含硅材料的含硅物质,优选地,所述硅源为上述的含硅材料,其具体种类和中值粒径的选择如上所述,本发明在此不再赘述。
[0044] 根据本发明,优选地,所述链状聚合物中含有羟基、羟基、酯基和酰胺基中的至少一种。例如,所述链状聚合物优选为含有羧基、羟基、酯基或酰胺基重复单元的一类物质。
[0045] 优选情况下,所述链状聚合物选自聚丙烯酸、聚丙烯酸酯、海藻酸钠、聚氨酯和羧甲基纤维素钠中至少一种,更优选为聚丙烯酸。采用该种优选实施方式,聚丙烯酸中羧基可与含硅材料表面羟基形成氢键,更有利于含硅材料的包覆。
[0046] 本发明对上述链状聚合物的分子量选择范围较宽,优选地,所述链状聚合物的重均分子量为2000‑5000000,进一步优选为80000‑300000。
[0047] 根据本发明,优选地,相对于1重量份的含碳物质,所述链状聚合物的用量为0.1‑1重量份,进一步优选为0.1‑0.5重量份。
[0048] 本发明对所述链状聚合物溶液的浓度选择范围较宽,优选为3‑20重量%,更优选为3‑8重量%。
[0049] 本发明对所述链状聚合物溶液中的溶剂选择范围较宽,只要能够与所述链状聚合物形成溶液即可,优选地,所述链状聚合物溶液中的溶剂为水、乙醇、丙酮、N’N‑二甲基甲酰胺和N‑甲基吡咯烷酮中的至少一种。
[0050] 本发明对步骤(1)中所述含碳物质与链状聚合物溶液混合的具体实施方式没有特别的限定,所述混合优选在搅拌条件下进行,对所述搅拌的时间和转速没有特别的限定,以能够使得固体均匀分散为准,具体操作为本领域技术人员所熟知,在此不再赘述。
[0051] 本发明中,所述硅源可以直接在步骤(1)中引入,也可以将所述硅源以溶液的形式引入,优选情况下,所述硅源以溶液的形式引入。
[0052] 根据本发明提供的方法,优选地,所述溶液中还含有磷源。即将硅源与磷源在溶剂存在下混合,得到溶液后引入。采用该种优选实施方式,更有利于磷元素对所述硅源的修饰,更有利于显著降低硅在制备及充放电过程中发生团聚的可能性,进一步改善因硅粉团聚而导致的电性能恶化。
[0053] 根据本发明,优选地,所述磷源为多元磷酸,优选为植酸;其中,所述植酸为本领域技术人员常规理解的含义,可以商购得到。
[0054] 根据本发明,优选地,以磷元素计的磷源与硅源的质量比为0.01‑0.28:1,优选为0.07‑0.15:1。
[0055] 根据本发明的一种优选实施方式,所述步骤(1)包括:
[0056] (1‑1)将硅源与磷源在溶剂存在下混合,得到溶液A;
[0057] (1‑2)将含碳物质与链状聚合物溶液混合,然后向其中加入所述溶液A,将得到的混合物进行分离,得到固体物质。
[0058] 根据本发明的一种具体实施方式,步骤(1‑1)中所述溶剂优选为水、乙醇、丙酮、N’N‑二甲基甲酰胺和N‑甲基吡咯烷酮中的至少一种。
[0059] 根据本发明的一种具体实施方式,步骤(1‑1)包括:将磷源与溶剂混合得到磷源溶液(浓度可以为10‑45重量%),然后加入硅源进行所述混合。本发明对所述混合的条件没有特别的限定,例如可以在搅拌条件下进行,混合的时间为1‑8h。
[0060] 根据本发明的一种具体实施方式,在步骤(1‑2)中,加入所述溶液A之后,继续进行搅拌(优选1‑6h),然后进行所述分离。
[0061] 本发明对所述分离没有特别的限定,只要将固体和液体分开来即可,优选为过滤,例如抽滤。
[0062] 根据本发明提供的方法,所述碳源前驱体的选择可以如上文所述,在此不再赘述。
[0063] 根据本发明,优选地,所述含碳物质、以碳元素计的碳源前驱体与所述硅源的质量比为1‑20:0.8‑2:1,进一步优选为2‑10:1‑1.3:1。采用该种优选实施方式,更有利于提高负极材料的可逆容量和循环稳定性,并且可进一步提高锂电池的能量密度。
[0064] 本领域技术人员可以通过碳源前驱体中的碳量,根据上述比例选择碳源前驱体的加入量。本发明实施例中以碳源前驱体为沥青为例进行示例性说明,所述沥青的残碳量为0.2‑0.8重量%,在此基础上,碳源前驱体与所述硅源的质量比为1‑10:1,进一步优选为
1.25‑6.5:1。
[0065] 根据本发明,优选地,步骤(2)所述共混包括球磨、喷雾干燥和剪切分散中的至少一种。采用该种优选实施方式,更有利于碳源前驱体均匀地包覆在硅表面。
[0066] 本发明对所述球磨、喷雾干燥和剪切分散的具体操作没有特别的限定,可以根据目标产品的中值粒径进行选择。优选地,所述球磨、喷雾干燥和剪切分散的具体条件使得制得的硅碳负极材料的中值粒径为1‑50μm,进一步优选为5‑25μm。
[0067] 根据本发明,所述固体球磨、喷雾干燥、剪切分散所用溶剂可为本领域常规使用的溶剂,优选为乙醇、丙酮、四氢呋喃、N,N‑二甲基甲酰胺和N‑甲基吡咯烷酮中的至少一种。
[0068] 本发明对溶剂的加入量选择范围较宽,例如混合得到的浆液的固含量为10‑35重量%。
[0069] 根据本发明的一种具体实施方式,该方法还包括在步骤(2)所述混合之后,对混合得到的物料进行分离,将分离得到的固体进行所述焙烧。所述分离可以为本领域常规分离方法,例如离心分离、过滤分离。优选地,该方法还包括对所述固体进行干燥,然后进行所述焙烧。本发明对所述干燥的条件选择范围较宽,优选地,温度为80‑150℃,时间为1‑10h。
[0070] 根据本发明,优选地,所述焙烧的条件包括:在惰性气氛下,温度为600‑1000℃,优选为700‑900℃;时间为10‑240min,优选为20‑60min。所述惰性气氛可以由氮气、氦气、氩气和氪气中的至少一种提供,本发明实施例部分以氮气为例进行示例性说明,本发明并不限于此。
[0071] 本发明对所述焙烧的升温速率没有特别的限定,例如,可以为1‑10℃/min。本发明实施例中以5℃/min为例进行示例性说明,本发明并不限于此。
[0072] 本发明第三方面提供上述制备方法制得的硅碳负极材料。所述硅碳负极材料的结构和组成特征如上所述,在此不再赘述。
[0073] 本发明第四方面提供上述硅碳负极材料在锂离子电池中的应用。本发明的发明人在研究过程中发现,将本发明提供的硅碳负极材料用于锂离子电池中,可以提高锂电池的能量密度。
[0074] 本发明第五方面提供一种锂离子电池,所述锂离子电池包括本发明提供的硅碳负极材料、含有锂元素的正极材料、隔膜和电解液。
[0075] 本发明提供的锂离子电池的结构可以为本领域技术人员所公知,一般来说,隔膜位于正极片和负极片之间。正极片上含有所述正极材料,负极片含有所述硅碳负极材料。本发明对所述含有锂元素的正极材料的具体组成没有特别的限定,可以为本领域常规使用的含有锂元素的正极材料。
[0076] 根据本发明提供的锂离子电池,所述隔膜可以选自本领域技术人员公知的锂离子电池中所用的各种隔膜,例如可以为聚丙烯微孔膜、聚乙烯毡、玻璃纤维毡或超细玻璃纤维纸。
[0077] 根据本发明提供的锂离子电池,所述电解液可为各种常规的电解液,例如非水电解液。所述非水电解液为电解质锂盐在非水溶剂中形成的溶液,可以使用本领域技术人员已知的常规的非水电解液。比如电解质可以选自六氟磷酸锂(LiPF6)、高氯酸锂(LiClO4)、四氟硼酸锂(LiBF4)、六氟砷酸锂(LiAsF6)和六氟硅酸锂(LiSiF6)中的至少一种。非水溶剂可以选自链状酸酯和环状酸酯混合溶液,其中链状酸酯可以为碳酸二甲酯(DMC)、碳酸二乙酯(DEC)、碳酸甲乙酯(EMC)、碳酸甲丙酯(MPC)和碳酸二丙酯(DPC)中的至少一种。环状酸酯可以为碳酸乙烯酯(EC)、碳酸丙烯酯(PC)和碳酸亚乙烯酯(VC)中的至少一种。
[0078] 以下将通过实施例对本发明进行详细描述。以下实施例和对比例中,采用扫描电子显微镜对硅碳负极材料的形貌进行表征,具体地,所述扫描电子显微镜为美国FEI公司的TECNALG2F20(200kv)型,测试条件:将样品直接按压在含有导电胶带的样品台上,然后插入电镜进行观察。所述观察使用8000倍的放大倍率。各组分的含量通过碳源前驱体在焙烧条件下损失量测定以及投料比计算得到。
[0079] 以下实施例和对比例中,采用武汉蓝电电池测试系统(CT2001B)对装配得到的锂离子电池的电化学性能进行测试。测试条件包括:电压范围0.005V‑3V,电流范围0.05A‑2A。每个样品组装10个纽扣电池,在同样的电压和电流下测试电池性能,取平均值。
[0080] 以下实施例和对比例中,煤焦沥青商购自隆鑫物贸有限公司,牌号为低温沥青(100‑115),残碳量35重量%、中温沥青(145‑150),残碳量50重量%。
[0081] 以下实施例和对比例中,所述室温是指25℃。
[0082] 其中,聚丙烯酸、聚丙烯酸酯、羧甲基纤维素钠和海藻酸钠商购自阿拉丁试剂公司。
[0083] 实施例1
[0084] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0085] (2)取重均分子量为240000聚丙烯酸的乙醇溶液50g(质量分数4重量%),加入鳞片石墨(如图1所示)10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0086] (3)将上述抽滤干燥固体(如图2所示)至于200ml的球磨罐内,加入中温沥青2g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑1。硅碳负极材料S‑1的组成列于表1中。
[0087] 图1是所述鳞片石墨的SEM照片,图2是表面包覆了含硅材料层的碳硅颗粒的SEM照片。对比图1和图2可知,经过步骤(2),含碳物质表面已均匀包裹了硅纳米颗粒。图3为所得硅碳负极材料的SEM照片,对比图2可知,被含硅材料层包覆的颗粒表面已经被均匀包裹上沥青热解碳,且包覆后的材料球形度较好,中值粒径约为22μm。
[0088] 分别以实施例1所得硅碳负极材料S‑1、金属锂片为正极、负极,使用1mol/L的LiPF6溶液(碳酸乙烯酯和碳酸二乙酯以3:7体积比混合作为溶剂)为电解液,聚丙烯微孔膜为隔膜,组装为CR2016纽扣电池,表征实施例所述含锂的硅碳负极材料S‑1的循环稳定性能。
[0089] 图4为基于实施例1所述含锂的硅碳负极材料S‑1的纽扣电池的循环稳定性测试曲线(放电电流为0.5C)。从图4可以看出,实施例1所述硅碳负极材料S‑1在0.5C的恒流放电倍率下,经550次循环后,容量保持率大于80%。
[0090] 对比例1
[0091] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h,真空抽滤。
[0092] (2)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青2g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得硅碳负极材料D‑1。
[0093] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将S‑1替换为对比例1所制得的材料D‑1。图5为基于对比例1所述材料的纽扣电池的循环稳定性测试曲线。如图所示,对比例1所述材料在0.5C的恒流放电倍率下,经100次循环后,容量保持率仅为60%。
[0094] 对比例2
[0095] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0096] (2)取重均分子量为240000聚丙烯酸的乙醇溶液50g(质量分数4重量%),加入鳞片石墨10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0097] (3)将上述抽滤干燥固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料D‑2。
[0098] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为对比例2制得的材料。图7为基于对比例2所述材料的纽扣电池的循环稳定性测试曲线。结果表明,对比例2所述材料在0.5C的恒流放电倍率下,经100次循环后,容量保持率约为40%。
[0099] 实施例2
[0100] (1)取50重量%的植酸水溶液0.5g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0101] (2)取重均分子量为240000聚丙烯酸的乙醇溶液50g(质量分数4重量%),加入针状焦10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0102] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青4g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑2。硅碳负极材料S‑2的组成列于表1中。
[0103] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例2制得的材料。测试结果表明,实施例2所述材料在0.5C的恒流放电倍率下,经500次循环后,容量保持率约为85%。
[0104] 实施例3
[0105] (1)取50重量%的植酸水溶液0.08g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0106] (2)取重均分子量为240000聚丙烯酸的乙醇溶液50g(质量分数4重量%),加入人造石墨10g(商品牌号S‑216),于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0107] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青1.6g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑3。硅碳负极材料S‑3的组成列于表1中。
[0108] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例3制得的材料。测试结果表明,实施例3所述材料在0.5C的恒流放电倍率下,经600次循环后,容量保持率约为82%。
[0109] 实施例4
[0110] (1)取50重量%的植酸水溶液2g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0111] (2)取重均分子量为130000海藻酸钠水溶液50g(质量分数4重量%),加入鳞片石墨10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0112] (3)将上述抽滤干燥固体至于200ml的搅拌罐内,加入中温沥青2.6g,以2000r/min转速搅拌5min后,将所得固体置于管式炉中,以5℃/min速率升温至850℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑4。硅碳负极材料S‑4的组成列于表1中。
[0113] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例4制得的材料。测试结果表明,实施例4所述材料在0.5C的恒流放电倍率下,经400次循环后,容量保持率约为85%。
[0114] 实施例5
[0115] (1)取50重量%的植酸水溶液0.8g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0116] (2)取重均分子量为850000羧甲基纤维素钠水溶液50g(质量分数4重量%),加入鳞片石墨10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0117] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青3g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑5。硅碳负极材料S‑5的组成列于表1中。
[0118] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将含锂的硅碳负极材料S‑1替换为实施例5制得的材料。测试结果表明,实施例5所述材料在0.5C的恒流放电倍率下,经500次循环后,容量保持率约为80%。
[0119] 实施例6
[0120] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0121] (2)取重均分子量为240000聚丙烯酸乙醇溶液50g(质量分数7重量%),加入鳞片石墨20g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0122] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入低温沥青5g,球磨100min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑6。硅碳负极材料S‑6的组成列于表1中。
[0123] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例6制得的材料。测试结果表明,实施例6所述材料在0.5C的恒流放电倍率下,经600次循环后,容量保持率约为83%。
[0124] 实施例7
[0125] (1)取20重量%的植酸水溶液2.5g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0126] (2)取重均分子量为240000聚丙烯酸乙醇溶液50g(质量分数15重量%),加入鳞片石墨15g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0127] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入低温沥青5g,球磨100min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑7。硅碳负极材料S‑7的组成列于表1中。
[0128] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例7制得的材料。测试结果表明,实施例7所述材料在0.5C的恒流放电倍率下,经300次循环后,容量保持率约为80%。
[0129] 实施例8
[0130] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的硅粉1g,搅拌4h。
[0131] (2)取重均分子量为130000海藻酸钠水溶液50g(质量分数6重量%),加入鳞片石墨15g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0132] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入低温沥青3g,球磨100min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑8。硅碳负极材料S‑8的组成列于表1中。
[0133] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例8制得的材料。测试结果表明,实施例8所述材料在0.5C的恒流放电倍率下,经500次循环后,容量保持率约为80%。
[0134] 实施例9
[0135] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为150nm的氧化亚硅(SiOx,x=1.2)1g,搅拌4h。
[0136] (2)取重均分子量为240000聚丙烯酸乙醇溶液50g(质量分数4重量%),加入人造石墨10g(商品牌号S‑216),于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0137] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青2g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑9。硅碳负极材料S‑9的组成列于表1中。
[0138] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例9制得的材料。测试结果表明,实施例9所述材料在0.5C的恒流放电倍率下,经600次循环后,容量保持率约为85%。
[0139] 实施例10
[0140] (1)取50重量%的植酸水溶液1g缓慢加入到20ml的乙醇中,搅拌均匀后加入D50为200nm的硅铝合金1g(硅含量约20重量%),搅拌4h。
[0141] (2)取重均分子量为240000聚丙烯酸乙醇溶液50g(质量分数4重量%),加入人造石墨10g(商品牌号S‑216),于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0142] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青2g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑10。硅碳负极材料S‑10的组成列于表1中。
[0143] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例10制得的材料。测试结果表明,实施例10所述材料在0.5C的恒流放电倍率下,经500次循环后,容量保持率约为85%。
[0144] 实施例11
[0145] (1)取D50为150nm的硅粉1g缓慢加入到20ml的乙醇中,搅拌4h。
[0146] (2)取重均分子量为240000聚丙烯酸乙醇溶液50g(质量分数4重量%),加入鳞片石墨10g,于室温下搅拌至固体均匀分散,随后加入步骤(1)所述溶液,添加完毕后继续搅拌1h,真空抽滤。
[0147] (3)将上述抽滤干燥固体至于200ml的球磨罐内,加入中温沥青2g,球磨30min后,将所得固体置于管式炉中,以5℃/min速率升温至800℃,并在氮气气氛下保温30分钟,结束后自然冷却至室温,即得所述硅碳负极材料S‑11。
[0148] 按照实施例1的方法组装电池并进行电学性能测试,不同的是,将硅碳负极材料S‑1替换为实施例11制得的材料。图6为基于实施例11所述材料的纽扣电池的循环稳定性测试曲线。结果表明,实施例11所述材料在0.5C的恒流放电倍率下,经100次循环后,容量保持率约为70%。
[0149] 表1
[0150]
[0151] 注:所述中值粒径为硅碳负极材料的中值粒径。
[0152] 通过上述实施例以及结果可以看出,本发明所提供的硅碳负极材料可以显著改善硅碳负极材料的循环稳定性,应用于锂离子电池中可以提高锂电池的能量密度。
[0153] 以上详细描述了本发明的优选实施方式,但是,本发明并不限于此。在本发明的技术构思范围内,可以对本发明的技术方案进行多种简单变型,包括各个技术特征以任何其它的合适方式进行组合,这些简单变型和组合同样应当视为本发明所公开的内容,均属于本发明的保护范围。
专利地区:北京
专利申请日期:2020-06-08
专利公开日期:2023-08-29
专利公告号:CN113839014B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




