产学研创新服务平台(全国)


预测SGLTi人体暴露量及靶蛋白抑制率的方法及系统
更新时间:2026-09-01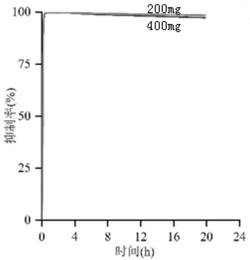 专利申请类型:发明专利;
地区:山东-济南;
源自:济南高价值专利检索信息库;
专利名称:预测SGLTi人体暴露量及靶蛋白抑制率的方法及系统
专利类型:发明专利
专利申请(专利权)人:山东大学
权利人地址:山东省济南市历城区山大南路27号
专利发明(设计)人:史爱欣,刘新泳,展鹏,张瑜,谢潘潘
专利摘要:本发明涉及一种运用PBPK模型预测SGLT抑制剂人体暴露量及对靶部位蛋白抑制率的方法及系统,包括:收集药物基本属性参数及临床药代动力学参数;收集人体生理学属性参数;收集药物以及葡萄糖与SGLT蛋白结合的动力学参数;输入收集的参数,建立人体PBPK模型;应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,计算其对肠道和肾脏蛋白抑制率。本发明PBPK模型有助于量化该类药物不同靶部位蛋白抑制作用,为该类药物个体化治疗提供有意义的指导,为临床给药剂量调整提供数据参考,在药物研发阶段可帮助优化临床剂量选择,筛选有效候选药物,提高药物研发效率,降低研发成本。
主权利要求:预测SGLTi人体暴露量及靶蛋白抑制率的方法及系统
技术领域
[0001] 本发明属于药代动力学领域和药物信息技术领域,具体涉及钠‑葡萄糖协同转运蛋白抑制剂(Sodium‑dependentglucosetransportersinhibitor,SGLTi)基于生理药代动力学(PhysiologicallyBasedPharmacokinetic,PBPK)模型的建立方法及其应用,尤其涉及到运用模型预测SGLT抑制剂药物在人体的暴露量以及对人体肠道和肾脏近端小管钠‑葡萄糖协同转运蛋白(SGLTs)的抑制率。
背景技术
[0002] 2型糖尿病是一种以糖耐量受损为特征的常见代谢性疾病,其显著的病理生理学特征为胰岛素调控葡萄糖代谢能力的下降(胰岛素抵抗)伴随胰岛β细胞功能缺陷所导致的胰岛素分泌减少(或相对减少)。SGLTi可以抑制肾脏对葡萄糖的重吸收,使过量的葡萄糖从尿液中排出,降低血糖,为糖尿病的治疗提供了一条新的途径,成为降糖药物研究的热点。
[0003] 钠‑葡萄糖协同转运蛋白(Sodium‑dependentglucosetransporters,SGLTs)是一类在小肠粘膜和肾脏近曲小管中发现的转运基因家族,其中SGLT‑1和SGLT‑2最为重要。SGLT1是一种高亲和力、低转运能力的转运蛋白,大部分位于小肠刷状缘主要负责膳食纤维、半乳糖及葡萄糖的吸收,小部分位于肾脏近端小管的第3段,该处蛋白可发挥补偿作用,负责肾脏约3%~10%的残留葡萄糖重吸收。SGLT2是一种低亲和力、高转运能力的转运蛋白,位于肾近端小管的1段和2段,借助葡萄糖转运和电化学梯度负责近端小管约90%~
97%的葡萄糖重吸收。
[0004] 基于生理的药代动力学(PhysiologicallyBasedPharmacokinetic,PBPK)建模是一种数学建模方法,PBPK模型将机体的解剖生理学特征、生化性质以及有关药物的物理化学性质和生物学知识包含在内,模拟机体循环系统的血液流向,成功建立的模型可以用来预测药物在各种组织和器官中的分布情况,帮助预测临床试验难以获得的靶器官组织浓度。PBPK模型包括描述血浆药物暴露量与时间关系的药代动力学模型,并通过PBPK量化药物在体内关键靶部位和靶组织的暴露量及分布,预测该类药物小肠肠段和近端小管内的药物浓度,计算该浓度对肠道SGLT1和近端小管SGLT2的抑制率,有助于引导更精确的药物作用机制探索和毒性预测,帮助指导临床给药剂量,优化用药方案,提高临床用药的安全性及有效性。
[0005] 目前已公开检索到专利,仅见其他类型药物PBPK模型预测药物在体内药代动力学(Pharmacokinetics,PK)的变化,也就是暴露量的变化,但申请人研究发现,只关注PK变化并不能全面反映药物在体内的具体作用机制与同种机制药物之间的作用差异,借助PBPK模型可量化SGLTi类药物在肠段和肾脏的组织分布浓度,评估该类药物对SGLT1及SGLT2蛋白的抑制率,有助于引导更精确的药物作用机制探索和毒性预测,促进精准用药发展,助力筛选更有效的候选药物,降低创新药物临床试验风险,减少研究费用。
发明内容
[0006] 针对现有技术中目前临床试验的费用以及时间成本日益高昂的不足,亟需引导更TM精确的药物作用机制探索和毒性预测,减少研究费用。本发明目的在于借助Gastroplus
9.8.2软件建立健康人群口服钠‑葡萄糖协同转运蛋白抑制剂PBPK模型,预测药物在肠道和肾脏作用靶部位的药物暴露量,并借助数学公式计算药物对靶部位SGLT蛋白的抑制率。机制性PBPK模型的探索有助于量化该类药物不同靶部位蛋白抑制作用,为该类药物个体化治疗提供有意义的指导,为临床给药剂量调整提供数据参考,同时在药物研发阶段可帮助优化临床剂量选择,筛选有效候选药物,提高药物研发效率,降低研发成本。
[0007] 为达到此发明目的,本发明采用以下技术方案:
[0008] 一种运用PBPK模型预测SGLT抑制剂药物人体暴露量及对肠道和肾脏蛋白抑制率的方法,包括:
[0009] 步骤1:收集SGLT抑制剂药物基本属性参数及临床药代动力学参数;
[0010] 步骤2:收集人体生理学属性参数;
[0011] 步骤3:收集SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数;
[0012] 步骤4:输入步骤1至3收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数,建立口服SGLT抑制剂人体PBPK模型;具体包括:确立人体PBPK模型特点及药物在人体的各组织器官中对应的质量平衡方程,进而建立口服SGLT抑制剂人体PBPK模型;
[0013] 步骤5:应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,并根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率。
[0014] 根据本发明优选的,步骤1中,SGLT抑制剂药物基本属性参数包括物理化学属性参数、生物药剂学参数和制剂学参数;物理化学属性参数包括药物分子量、膜亲脂性、中性条件下测定的油水分配系数、分散系数、平均沉降时间、颗粒密度、人肠道膜通透能力;生物药剂学参数包括溶解度数据及其对应pH、体外Caco‑2细胞试验的表观渗透系数以及化合物熔点及对应测定的温度;制剂学参数包括药物剂型、服药时饮水体积、胃肠道平均沉淀时间、原料药(API)的粒子密度、颗粒半径或粒度分布、服用方式、服用剂量和服用次数;
[0015] 临床药代动力学参数包括血浆游离药物分数、血液与血浆浓度比、药物清除率、大鼠药代动力学数据。
[0016] 根据本发明优选的,步骤2中,人体生理学属性参数包括:血浆游离药物分数、血液与血浆浓度比、药物清除率;肠首过系数和肝脏清除率;机体各个组织器官的血流速度以及药物的分布水平;各个隔室pH值、长度、体积、直径;粪便、胆汁以及尿中药物排泄量;对CYP酶活性的影响以及跨膜转运能力和机制;受试者的肾小球滤过率以及空腹血糖值;各个隔室包括胃、十二指肠、空肠、回肠、盲肠或结肠中的任意一种或至少两种的组合。
[0017] 根据本发明优选的,步骤3中,SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数包括葡萄糖与SGLTs的米氏常数、健康受试者SGLTs介导的葡萄糖重吸收最大速率、药物对SGLTs的抑制常数。
[0018] 根据本发明优选的,步骤4中,人体的各组织器官主要包括肺、脾脏、肝脏、肠道、心脏、肾脏、动脉血和静脉血,药物在人体的各组织器官中对应的质量平衡方程包括如下:
[0019] 药物在人体肺中对应的质量平衡方程如式(I)所示:
[0020]
[0021] 药物在人体脾脏中对应的质量平衡方程如式(II)所示:
[0022]
[0023] 药物在人体肝脏中对应的质量平衡方程如式(III)所示:
[0024]
[0025] 药物在人体肠道中对应的质量平衡方程如式(IV)所示:
[0026]
[0027] 药物在人体心脏中对应的质量平衡方程如式(V)所示:
[0028]
[0029] 药物在人体肾脏中对应的质量平衡方程如式(VI)所示:
[0030]
[0031] 药物在人体动脉血中对应的质量平衡方程如式(VII)所示:
[0032]
[0033] 药物在人体静脉血中对应的质量平衡方程如式(VIII)所示:
[0034]
[0035] 式(I)至式(VIII)中,Alu是指肺药物量;Qlu是指肺血流量;Rbp是指血液/血浆浓度比;Vlu是指肺体积;Kp,lu是指肺脏‑血浆药物分配系数;lu是指肺;vb是指静脉;dA/dt是指药物在各组织及血液中质量随时间变化量;Q是指各组织及血液及血流速度;V是指组织容量;Cvb是指静脉血内药物浓度;art是指动脉;he是指心脏;liv是指肝脏;ot=Other,是指除上述列出的但涉及药物分布的其他组织;A是指药物在各组织及血液中药物量;K是指药物组织血浆分配系数;C是指药物浓度;gu是指肠道;kid是指肾脏;sp是指脾脏。
[0036] 根据本发明优选的,步骤4中,建立口服SGLT抑制剂人体PBPK模型,包括:人体PBPK模型包括人体肾脏滤过清除公式、人体分布体积公式及人体Lukacova(Rodgers‑Single)与Rodgers&Rowland公式;
[0037] 人体肾脏滤过清除公式如式(IX)所示:
[0038] CLr=Fup×GFR(IX)
[0039] 式(IX)中,Fup是指人体血浆游离分数;GFR是指人体肾小球滤过率;CLr是指人体肾脏滤过清除率;
[0040] 分布体积公式如式(X)所示:
[0041] Vss=Vp+Ve×E:P+∑Vt×KPt×(1‑ERt)(X)
[0042] 式(X)中,Vss是指分布体积;Vp是指血浆容积;Ve是指红细胞容积;E是指红细胞;E:P是指药物在红细胞和血浆中的比例;Vt是指组织体积;KPt是指组织血浆分配系数;ERt是指组织提取率;
[0043] 人体Lukacova与Rodgers&Rowland公式如式(XI)、式(XII)、式(XIII)所示:
[0044]
[0045]
[0046] Kp=Kpu×fup(XIII)
[0047] 式(XI)、式(XII)、式(XIII)中,KP是指组织与血浆药物浓度分配比,Kpu是指组织与血浆游离的药物浓度比,Vnlt、Vpht、Vewt、Viwt分别是指各组织中脂肪、磷脂、细胞内外水的体积,Vnlp,Vphp是血浆中脂肪和磷脂的体积、X[D],IW和X[D],P是细胞内(pH=7)和血浆(pH=7.4)中中性药物的分数;Ka是碱性化合物与酸性磷脂的缔合常数,红细胞的Kpu是由血细胞比容、血液/血浆浓度比和血浆中游离药物计算,[AP]T是组织中酸性磷脂的浓度,P是药物的溶剂/水分配系数(脂肪和黄骨髓的油/水分配系数;所有其他组织的1‑辛醇/水分配系数),fup是血浆中游离药物分数,RAtp是组织与血浆中白蛋白浓度的比值,Fn+Fa是血浆中不带正电荷的药物,F是在等离子体中带正电荷的药物;
[0048] 人体PBPK模型的最终输出结果为:预测的各个药物不同剂量在人体的血浆浓度时间曲线以及靶组织的药物暴露量。
[0049] 根据本发明优选的,步骤5中,应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,是指:将收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数输入至人体PBPK模型,输出SGLT抑制剂药物人体暴露量。
[0050] 根据本发明优选的,步骤5中,根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率,包括:
[0051] 葡萄糖的吸收/重吸收速率V0的计算公式如式(XIV)所示:
[0052]
[0053] 式(XIV),Km是葡萄糖与SGLTs的米氏常数,Vmax是SGLTs介导的葡萄糖重吸收的最大速率,S是靶部位的葡萄糖浓度;
[0054] 服用SGLT抑制剂药物后体内葡萄糖吸收/重吸收速率Vi的计算公式如式(XV)所示:
[0055]
[0056] 式(XV)中,I是预测的靶部位药物暴露浓度;Ki是药物对SGLT1和SGLT2的抑制速率常数;
[0057] 给SGLT抑制剂药物后对肠道和肾脏蛋白抑制率公式如(XVI)所示:
[0058]
[0059] 一种运用PBPK模型预测SGLT抑制剂药物人体暴露量及对肠道和肾脏蛋白抑制率的系统,包括:
[0060] SGLT抑制剂药物基本属性参数及临床药代动力学参数收集模块,被配置为:收集SGLT抑制剂药物基本属性参数及临床药代动力学参数;
[0061] 人体生理学属性参数收集模块,被配置为:收集人体生理学属性参数;
[0062] SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数收集模块,被配置为:收集SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数;
[0063] 人体PBPK模型建立模块,被配置为:输入收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数,建立口服SGLT抑制剂人体PBPK模型;
[0064] 人体PBPK模型预测模块,被配置为:应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,并根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率。
[0065] 本发明的有益效果为:
[0066] 本发明借助PBPK模型预测的药物暴露量以及药物对靶器官包括肠道和肾脏关键蛋白的抑制情况,区分同类药物对不同靶部位SGLT蛋白的抑制作用差异,可以很好地预测药物在血浆以及其他靶器官、靶组织的药代动力学特征,为探索药物药理作用和药物毒性提供帮助,同时也可支持未上市药物进行药物作用机制及药物毒性预测,辅助临床试验方案设计,助力筛选有效候选药物,降低创新药物临床试验风险,减少研究费用。
附图说明
[0067] 图1(a)为人口服1mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0068] 图1(b)为人口服10mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0069] 图1(c)为人口服25mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0070] 图1(d)为人口服100mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0071] 图2(a)为人口服200mg索格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0072] 图2(b)为人口服400mg索格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0073] 图3(a)为口服不同剂量恩格列净后药物对十二指肠SGLT1蛋白的抑制情况示意图;
[0074] 图3(b)为口服不同剂量恩格列净后药物对空肠I段SGLT1蛋白的抑制情况示意图;
[0075] 图3(c)为口服不同剂量恩格列净后药物对肾脏近端小管SGLT1蛋白的抑制情况示意图;
[0076] 图4(a)为口服不同剂量索格列净后药物对十二指肠SGLT1蛋白的抑制情况示意图;
[0077] 图4(b)为口服不同剂量索格列净后药物对空肠I段SGLT1蛋白的抑制情况示意图;
[0078] 图5为口服不同剂量索格列净后药物对肾脏近端小管处SGLT1蛋白的抑制情况示意图。
具体实施方式
[0079] 下面通过说明书附图和具体实施方式来进一步说明本发明的技术方案。所述的实施例仅是帮助理解本发明的具体实施过程,不应视为对该发明内容的限制。
[0080] 实施例1
[0081] 一种运用PBPK模型预测SGLT抑制剂药物人体暴露量及对肠道和肾脏蛋白抑制率的方法,包括:
[0082] 步骤1:收集SGLT抑制剂药物基本属性参数及临床药代动力学参数;SGLT抑制剂药物基本属性参数包括物理化学属性参数、生物药剂学参数和制剂学参数;物理化学属性参数包括药物分子量、膜亲脂性、中性条件下测定的油水分配系数、分散系数、平均沉降时间、颗粒密度、人肠道膜通透能力;生物药剂学参数包括溶解度数据及其对应pH、体外Caco‑2细胞试验的表观渗透系数以及化合物熔点及对应测定的温度;制剂学参数包括药物剂型、服药时饮水体积、胃肠道平均沉淀时间、原料药(API)的粒子密度、颗粒半径或粒度分布、服用方式、服用剂量和服用次数;如表1;临床药代动力学参数包括血浆游离药物分数、血液与血浆浓度比、药物清除率、大鼠药代动力学数据。
[0083] 步骤2:收集人体生理学属性参数;人体生理学属性参数包括:血浆游离药物分数、血液与血浆浓度比、药物清除率;肠首过系数和肝脏清除率;机体各个组织器官的血流速度以及药物的分布水平;各个隔室pH值、长度、体积、直径;粪便、胆汁以及尿中药物排泄量;对CYP酶活性的影响以及跨膜转运能力和机制;受试者的肾小球滤过率以及空腹血糖值;各个隔室包括胃、十二指肠、空肠、回肠、盲肠或结肠中的任意一种或至少两种的组合。
[0084] 步骤3:收集SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数;SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数包括葡萄糖与SGLTs的米氏常数、健康受试者SGLTs介导的葡萄糖重吸收最大速率、药物对SGLTs的抑制常数。如表2;
[0085] 步骤4:输入步骤1至3收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数,建立口服SGLT抑制剂人体PBPK模型;具体包括:确立人体PBPK模型特点及药物在人体的各组织器官中对应的质量平衡方程,进而建立口服SGLT抑制剂人体PBPK模型;
[0086] 人体的各组织器官主要包括肺、脾脏、肝脏、肠道、心脏、肾脏、动脉血和静脉血,各组织器官通过血液连接在一起,其中,肠道和肾脏是钠‑葡萄糖协同转运蛋白类药物的作用部位,模型采用高级房室与转运模型作为吸收模型(ACAT),ACAT模型中将胃肠道主要分为9个解剖段,肠段中的十二指肠和空肠主要参与体内葡萄糖的吸收,此外,肾脏主要参与葡萄糖的重吸收过程,钠‑葡萄糖协同转运蛋白对SGLTs的抑制作用主要发生在该靶部位。基于药物在以上组织中的分布建立模型。药物在人体的各组织器官中对应的质量平衡方程包括如下:
[0087] 药物在人体肺中对应的质量平衡方程如式(I)所示:
[0088]
[0089] 药物在人体脾脏中对应的质量平衡方程如式(II)所示:
[0090]
[0091] 药物在人体肝脏中对应的质量平衡方程如式(III)所示:
[0092]
[0093] 药物在人体肠道中对应的质量平衡方程如式(IV)所示:
[0094]
[0095] 药物在人体心脏中对应的质量平衡方程如式(V)所示:
[0096]
[0097] 药物在人体肾脏中对应的质量平衡方程如式(VI)所示:
[0098]
[0099] 药物在人体动脉血中对应的质量平衡方程如式(VII)所示:
[0100]
[0101] 药物在人体静脉血中对应的质量平衡方程如式(VIII)所示:
[0102]
[0103] 式(I)至式(VIII)中,Alu是指肺药物量;Qlu是指肺血流量;Rbp是指血液/血浆浓度比;Vlu是指肺体积;Kp,lu是指肺脏‑血浆药物分配系数;lu是指肺;vb是指静脉;dA/dt是指药物在各组织及血液中质量随时间变化量;Q是指各组织及血液及血流速度;V是指组织容量;Cvb是指静脉血内药物浓度;art是指动脉;he是指心脏;liv是指肝脏;ot=Other,是指除上述列出的但涉及药物分布的其他组织;A是指药物在各组织及血液中药物量;K是指药物组织血浆分配系数;C是指药物浓度;gu是指肠道;kid是指肾脏;sp是指脾脏。
[0104] 建立口服SGLT抑制剂人体PBPK模型,包括:人体PBPK模型包括人体肾脏滤过清除公式、人体分布体积公式及人体Lukacova(Rodgers‑Single)与Rodgers&Rowland公式;
[0105] 人体肾脏滤过清除公式如式(IX)所示:
[0106] CLr=Fup×GFR(IX)
[0107] 式(IX)中,Fup是指人体血浆游离分数;GFR是指人体肾小球滤过率;CLr是指人体肾脏滤过清除率;
[0108] 分布体积公式如式(X)所示:
[0109] Vss=Vp+Ve×E:P+∑Vt×KPt×(1‑ERt)(X)
[0110] 式(X)中,Vss是指分布体积;Vp是指血浆容积;Ve是指红细胞容积;E是指红细胞;E:P是指药物在红细胞和血浆中的比例;Vt是指组织体积;KPt是指组织血浆分配系数;ERt是指组织提取率;
[0111] 人体Lukacova与Rodgers&Rowland公式如式(XI)、式(XII)、式(XIII)所示:
[0112]
[0113]
[0114] Kp=Kpu×fup(XIII)
[0115] 式(XI)、式(XII)、式(XIII)中,KP是指组织与血浆药物浓度分配比,Kpu是指组织与血浆游离的药物浓度比,Vnlt、Vpht、Vewt、Viwt分别是指各组织中脂肪、磷脂、细胞内外水的体积,Vnlp,Vphp是血浆中脂肪和磷脂的体积、X[D],IW和X[D],P是细胞内(pH=7)和血浆(pH=7.4)中中性药物的分数;Ka是碱性化合物与酸性磷脂的缔合常数,红细胞的Kpu是由血细胞比容、血液/血浆浓度比和血浆中游离药物计算,[AP]T是组织中酸性磷脂的浓度,P是药物的溶剂/水分配系数(脂肪和黄骨髓的油/水分配系数;所有其他组织的1‑辛醇/水分配系数),fup是血浆中游离药物分数,RAtp是组织与血浆中白蛋白浓度的比值,Fn+Fa是血浆中不带正电荷的药物,F是在等离子体中带正电荷的药物;
[0116] 人体PBPK模型的最终输出结果为:预测的各个药物不同剂量在人体的血浆浓度时间曲线以及靶组织的药物暴露量。
[0117] 步骤5:应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,并根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率。
[0118] 应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,是指:将收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数输入至人体PBPK模型,输出SGLT抑制剂药物人体暴露量。
[0119] 根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率,包括:
[0120] 葡萄糖的吸收/重吸收速率V0的计算公式如式(XIV)所示:
[0121]
[0122] 式(XIV),Km是葡萄糖与SGLTs的米氏常数,Vmax是SGLTs介导的葡萄糖重吸收的最大速率,S是靶部位的葡萄糖浓度;肠腔内葡萄糖浓度S为1670mmol/L,滤过后肾小球内葡萄糖浓度假设为与血糖水平一致,进入近端小管S3段前的葡萄糖流量用eGFR表示。
[0123] 服用SGLT抑制剂药物后体内葡萄糖吸收/重吸收速率Vi的计算公式如式(XV)所示:
[0124]
[0125] 式(XV)中,I是预测的靶部位药物暴露浓度;Ki是药物对SGLT1和SGLT2的抑制速率常数;
[0126] 给SGLT抑制剂药物后对肠道和肾脏蛋白抑制率公式如(XVI)所示:
[0127]
[0128] 结合预测的小肠肠段内和肾脏近端小管管腔药物浓度,采用上述公式计算药物对小肠和肾脏近端小管处SGLTs的抑制率。
[0129] 实施例2
[0130] 根据实施例1所述的一种运用PBPK模型预测SGLT抑制剂药物人体暴露量及对肠道和肾脏蛋白抑制率的方法,其区别在于:
[0131] 恩格列净和索格列净属于SGLTi类降糖药;
[0132] 建立人体口服恩格列净和索格列净药物后的PBPK模型,预测药物人体暴露量,包括:
[0133] 口服给药后药物在体内暴露量相关的PK参数与剂量线性关系良好,药物在体内主要通过代谢形式消除。采用高级房室吸收与转运模型(ACAT)作为吸收模型,模型输入相关参数:药物分子量、pKa、logP、溶解度、Caco‑2细胞渗透性、人体血液/血浆浓度比(Rbp)、游离药物分数(Fup)和清除率(CL)。肝脏和肾脏作为清除器官,各组织选用血流灌注限速模型,药物进入各个组织的速率主要受到组织血流灌注速率的影响,药物在组织内瞬时平衡并均匀TM分布,没有浓度梯度,血流速度是限制药物浓度的唯一因素。在Gastroplus 9.8.2软件中输入药物相关的理化性质参数,给药的方式以及给药剂量,加载健康受试者的个体参数(一般采用均值):体重、年龄、性别、健康状态,空腹状态下胃肠道模型。
[0134] 恩格列净(Empagliflozin):采用Lukacova(Rodgers‑Single)方法对口服给药后药物在各组织的动力学特征进行预测,Fup根据临床实测的人的平均血浆蛋白结合率获取,加载文献报道实测的恩格列净体内的血液/血浆浓度比(Rbp),根据人口服1mg后实测的血药浓度‑时间数据对Peff进行优化,保证模拟的血浆浓度时间曲线的分布是一致的。假设恩格列净的消除过程是肝脏代谢和肾脏排泄,选择PKplus版块中Fup*GFR方法即血浆中未结合的药物百分比与肾小球的滤过率的乘积确定药物在肾脏的滤过清除(CLr),由临床实测清除率(CL)减去肾脏清除率得到肝脏清除率进而推算肝脏内在清除率(CLint)。观察口服给药1mg后血药浓度‑时间曲线下实测值与预测值,并通过10mg口服给药的相关PK参数对模型进行验证。恩格列净相关的制剂理化性质参数以及药物在体内的理化性质如表1所示。
[0135] 索格列净(Sotagliflozin):采用Rodgers&Rowland方法对口服给药后药物在各组织的分布动力学特征进行预测,Fup根据临床实测的人的平均血浆蛋白结合率获取,参数敏感性分析显示B/P值体内药物暴露量影响较大,由于未报道临床实测的数据,对软件预测的B/P进行优化,保证拟合药时曲线的暴露量接近,根据人口服200mg后实测的表观分布容积(Vss)对LogP进行优化。其余参数使用文献报道实测数据。假设索格列净的消除过程是肝脏代谢和肾脏排泄,采用与恩格列净相同的方法获取索格列净的体内药物清除率。观察口服给药200mg后血药浓度‑时间曲线下实测值与预测值,并通过400mg口服给药的相关PK参数对模型进行验证。索格列净相关的制剂理化性质参数以及药物在体内的理化性质如表1所示。
[0136] 表1
[0137]
[0138] 收集SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数;SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数包括葡萄糖与SGLTs的米氏常数、健康受试者SGLTs介导的葡萄糖重吸收最大速率、药物对SGLTs的抑制常数。如表2所示。
[0139] 表2
[0140]
[0141] 验证人体口服恩格列净和索格列净药物后PBPK模型,上述模型建立成功,用该模型预测其他剂量并将预测结果与实测的药物浓度‑时间曲线进行比较,结果显示不同剂量下曲线拟合良好,如图1(a)、图1(b)、图1(c)、图1(d)、图2(a)、图2(b)所示。图1(a)为人口服1mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;图1(b)为人口服10mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;图1(c)为人口服25mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;图1(d)为人口服100mg恩格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;图2(a)为人口服200mg索格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;图2(b)为人口服400mg索格列净后血浆中药物浓度随时间变化的预测值(实线)和实测值(□表示)拟合结果示意图;
[0142] 可见预测的血药浓度‑时间曲线与实测的数据基本吻合,此外,PBPK模型预测的药物在人体内关键PK参数与实测PK数据进行比较,关键PK参数AUC(时间‑浓度曲线下面积),Cmax(达峰浓度),tmax(达峰时间)和CL(清除率)与实测值相比均在0.8~1.6倍误差以内,确定模型符合要求,表明可以用上述模型预测药物在靶器官的分布以进行蛋白抑制率的计算。
[0143] 恩格列净和索格列净相关PK参数(预测值(Simulated)与实测值(Observed))如表3、4所示,包括预测的暴露量数据(AUC及Cmax)。
[0144] 表3
[0145]
[0146] 表4
[0147]
[0148] 运用PBPK模型预测药物对肠道和肾脏SGLT1和SGLT2蛋白的抑制情况。人体口服恩格列净和索格列净药物PBPK模型应用如下:应用建立成功的模型预测药物在肠段和肾脏的组织浓度及其对葡萄糖吸收和重吸收关键蛋白的抑制率。
[0149] 一种应用为:肠道是葡萄糖吸收的主要靶部位,SGLT1蛋白主要在小肠刷状缘表达,负责将肠段中葡萄糖转运至血液的过程,抑制肠道处SGLT1蛋白的表达不仅抑制葡萄糖重吸收回血的过程,此外,动物实验研究发现若抑制肠道SGLT1蛋白表达,胃肠道会释放胰高血糖素样肽以及抑胃肽,引起胰岛β细胞释放胰岛素,降低血糖水平,应用该模型可评估不同类型钠‑葡萄糖协同转运蛋白抑制剂对肠段SGLT1蛋白的抑制情况;
[0150] 另一种应用为:肾脏是发挥葡萄糖重吸收的关键靶部位,是调控人体血糖平衡的关键靶器官,SGLT蛋白主要介导肾脏葡萄糖的重吸收过程,肾近曲小管近端的SGLT2蛋白为低亲和力、高转运的转运蛋白,负责肾脏90%葡萄糖的重吸收,近端小管远端的SGLT1蛋白是高亲和力、低转运的转运蛋白,介导其余10%的葡萄糖重吸收。该类药物可抑制肾脏SGLT蛋白表达,抑制肾脏对葡萄糖的重吸收,增加尿葡萄糖排泄,有效的降低血糖水平。应用该模型评估不同类型的钠‑葡萄糖协同转运蛋白药物对肾脏SGLT蛋白的抑制情况。
[0151] 图3(a)为口服不同剂量恩格列净后药物对十二指肠SGLT1蛋白的抑制情况;图3(b)为口服不同剂量恩格列净后药物对空肠I段SGLT1蛋白的抑制情况;图3(c)为口服不同剂量恩格列净后药物对肾脏近端小管SGLT1蛋白的抑制情况;图4(a)为口服不同剂量索格列净后药物对十二指肠SGLT1蛋白的抑制情况;图4(b)为口服不同剂量索格列净后药物对空肠I段SGLT1蛋白的抑制情况;图5为口服不同剂量索格列净后药物对肾脏近端小管处SGLT1蛋白的抑制情况。
[0152] 采用本模型预测的恩格列净和索格列净对肠道和肾脏SGLT蛋白的抑制率见表5和表6。
[0153] 表5
[0154]
[0155] 表6
[0156]
[0157] 恩格列净临床常用治疗剂量为10mg,能够耐受的患者剂量可增加至25mg,根据预测结果可以发现临床剂量下恩格列净对肠段处SGLT1蛋白最大抑制率仅为3.22%,不足以发挥抑制葡萄糖重吸收的作用。临床常用剂量下,恩格列净10mg及25mg对肾脏SGLT1蛋白的抑制率分别为16.60%和30.10%,对肾脏SGLT2蛋白的抑制率分别为99.40%和99.72%,表明随着剂量增大,药物在靶部位浓度增大,抑制率也增大,其次由于药物对靶部位的SGLT2蛋白抑制,使得更多的葡萄糖流向远端的SGLT1蛋白,进而恩格列净发挥更大的SGLT1蛋白的抑制作用。
[0158] 通过索格列净的抑制率结果发现,临床采用的200mg和400mg索格列净不仅对肾脏SGLT2蛋白抑制率接近100%,且对肠道和肾脏SGLT1蛋白的抑制率达到近100%,远高于恩格列净对肠道SGLT1蛋白的抑制作用,表明索格列净是一种双重抑制SGLT1和SGLT2蛋白的钠‑葡萄糖协同转运蛋白抑制剂,索格列净不仅可降低从胃肠道吸收入血的葡萄糖含量,也可通过抑制肾脏SGLT1/2蛋白增加尿糖排泄,发挥控制患者血糖的作用。
[0159] 本实施例借助PBPK模型预测的药物暴露量以及药物对靶器官包括肠道和肾脏关键蛋白的抑制情况,区分同类药物对不同靶部位SGLT蛋白的抑制作用差异,可以很好地预测药物在血浆以及其他靶器官、靶组织的药代动力学特征,为探索药物药理作用和药物毒性提供帮助,同时也可支持未上市药物进行药物作用机制及药物毒性预测,辅助临床试验方案设计,助力筛选有效候选药物,降低创新药物临床试验风险,减少研究费用。
[0160] 实施例3
[0161] 一种运用PBPK模型预测SGLT抑制剂药物人体暴露量及对肠道和肾脏蛋白抑制率的系统,包括:
[0162] SGLT抑制剂药物基本属性参数及临床药代动力学参数收集模块,被配置为:收集SGLT抑制剂药物基本属性参数及临床药代动力学参数;
[0163] 人体生理学属性参数收集模块,被配置为:收集人体生理学属性参数;
[0164] SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数收集模块,被配置为:收集SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数;
[0165] 人体PBPK模型建立模块,被配置为:输入收集的SGLT抑制剂药物基本属性参数及临床药代动力学参数、人体生理学属性参数及SGLT抑制剂药物以及葡萄糖与SGLT蛋白结合的动力学参数,建立口服SGLT抑制剂人体PBPK模型;
[0166] 人体PBPK模型预测模块,被配置为:应用建立的人体PBPK模型预测SGLT抑制剂药物人体暴露量,并根据SGLT抑制剂药物人体暴露量计算SGLT抑制剂药物对肠道和肾脏蛋白抑制率。
专利地区:山东
专利申请日期:2022-09-16
专利公开日期:2023-08-08
专利公告号:CN115512788B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。