 产学研创新服务平台(全国)


塞替派与其杂质的分离检测方法发明专利
更新时间:2026-11-01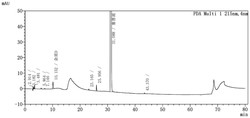 专利申请类型:发明专利;
地区:四川-内江;
源自:内江高价值专利检索信息库;
专利名称:塞替派与其杂质的分离检测方法
专利类型:发明专利
专利申请号:CN202111368726.7
专利申请(专利权)人:四川汇宇制药股份有限公司,四川汇宇海玥医药科技有限公司
权利人地址:四川省内江市市中区汉阳路333号3幢
专利发明(设计)人:韩骁飞,蔡刚,徐彬,白银昊,陈云飞,袁富金,苟瑜,朱月月,胡和平
专利摘要:本发明涉及塞替派与其杂质的分离检测方法,属于药物质量控制技术领域。本发明提供了塞替派与其杂质的分离检测方法,采用高效液相色谱法,色谱柱采用可耐受100%水相的C18色谱柱;流动相为浓度5~20mmol/L,pH值6.0~8.0的磷酸二氢钾水溶液和/或乙腈,流动相中所述磷酸二氢钾水溶液的体积百分比为40~100%,乙腈的体积百分比为0~60%。本发明提供的分离检测方法解决了采用药典方法无法有效检测出塞替派降解杂质D的问题,同时还能实现药典收载杂质塞替派氯乙基类似物的检测,是一种适用于塞替派质量控制的理想方法。
主权利要求:
1.塞替派与其杂质的分离检测方法,其特征是:采用高效液相色谱法,色谱柱采用可耐受100%水相的C18色谱柱;流动相为浓度5~20mmol/L,pH值6.0~8.0的磷酸二氢钾水溶液和/或乙腈,流动相中所述磷酸二氢钾水溶液的体积百分比为40~100%,乙腈的体积百分比为0~60%;
其中,所述色谱柱选自watersxbridgeC18、UltimateAQ‑C18、YMC‑PackODS‑AQC18、Poroshell120Bonus‑RP、Poroshell120SB‑Aq、PolarisC18‑A、ZorbaxBonus‑RP、ZorbaxSB‑Aq、InertSustainAQ‑C18色谱柱;
配制进样溶液的溶剂为所述磷酸二氢钾水溶液;
所述杂质包括结构如式Ⅰ所示的杂质:
2.如权利要求1所述的分离检测方法,其特征是:采用梯度洗脱,流动相中各组分的体积百分比如下:时间/分钟 磷酸二氢钾水溶液/% 乙腈/%
0 100 0
10 100 0
50 40 60
55 40 60
60 100 0
70 100 0
;
或者,流动相中各组分的体积百分比如下:时间,分钟 磷酸二氢钾水溶液,% 乙腈,%
0 100 0
5 100 0
60 40 60
65 40 60
65.01 100 0
80 100 0
。
3.如权利要求1所述的分离检测方法,其特征是:所述色谱柱为YMC‑PackODS‑AQC18色谱柱。
4.如权利要求1或3所述的分离检测方法,其特征是:所述色谱柱的填料粒径3~5μm,内径4.6mm,长度250mm。
5.如权利要求1或3所述的分离检测方法,其特征是:所述色谱柱的填料粒径5μm,内径
4.6mm,长度250mm。
6.如权利要求1所述的分离检测方法,其特征是:满足以下至少一项:所述磷酸二氢钾水溶液的浓度为10mmol/L;所述磷酸二氢钾水溶液的pH值为7.0。
7.如权利要求1或6所述的分离检测方法,其特征是:采用浓度为5~20mmol/L的磷酸氢二钠水溶液调节所述磷酸二氢钾水溶液的pH值。
8.如权利要求1或6所述的分离检测方法,其特征是:采用浓度为10mmol/L的磷酸氢二钠水溶液调节所述磷酸二氢钾水溶液的pH值。
9.如权利要求1所述的分离检测方法,其特征是:满足以下至少一项:检测波长为210~280nm;
柱温为25~40℃;
流速为每分钟0.8~1.2ml;
进样体积为16~24μl。
10.如权利要求1所述的分离检测方法,其特征是:检测波长为215nm。
11.如权利要求1所述的分离检测方法,其特征是:柱温为30℃。
12.如权利要求1所述的分离检测方法,其特征是:流速为每分钟1.0ml。
13.如权利要求1所述的分离检测方法,其特征是:进样体积为20μl。
14.如权利要求1所述的分离检测方法,其特征是:所述杂质包括结构如式Ⅱ所示的杂质: 说明书 : 塞替派与其杂质的分离检测方法技术领域[0001] 本发明涉及塞替派与其杂质的分离检测方法,属于药物质量控制技术领域。背景技术[0002] 塞替派,化学名称为三亚乙基硫代磷酰胺,结构如下所示:[0003][0004] 塞替派为抗肿瘤化学药物,是乙烯亚胺类烷化剂的代表,对多种实体瘤均有效。作用原理类似氮芥,活性烷化基团为在体内产生的乙烯亚胺基,为细胞周期非特异性药。实验研究证明其对多种肿瘤均有明显的抑制作用。制剂主要用于乳腺癌、卵巢癌、癌性体腔积液的腔内注射以及膀胱癌的局部灌注等,也可用于胃肠道肿瘤等。[0005] 对于塞替派原料药及制剂的有关物质研究罕有文献报道。在各国药典中,欧洲药典未收载该药物;日本药典曾在版本16中收载该药物(在后续版本中删除),但并未收载有关物质检测项目;中国药典收载该药物但并未收载有关物质检测项目。仅美国药典收载有关物质检测项目,但只收载了一个杂质“塞替派氯乙基类似物”,结构如下所示,对其它杂质及其分离检测方法并没有收载。[0006]发明内容[0007] 本发明旨在至少解决现有技术中存在的技术问题之一。为此,本发明的目的在于提供塞替派与其杂质的分离检测方法。[0008] 本发明提供了塞替派与其杂质的分离检测方法,采用高效液相色谱法,色谱柱采用可耐受100%水相的C18色谱柱;流动相为浓度5~20mmol/L,pH值6.0~8.0的磷酸二氢钾水溶液和/或乙腈,流动相中所述磷酸二氢钾水溶液的体积百分比为40~100%,乙腈的体积百分比为0~60%。[0009] 进一步地,所述的分离检测方法采用梯度洗脱,流动相中各组分的体积百分比如下:[0010]时间(分钟) 磷酸二氢钾水溶液(%) 乙腈(%)0 100 010 100 050 40 6055 40 6060 100 070 100 0。[0011] 或者,所述的分离检测方法采用梯度洗脱,流动相中各组分的体积百分比如下:[0012] 时间(分钟) 磷酸二氢钾水溶液(%) 乙腈(%)0 100 05 100 060 40 6065 40 6065.01 100 080 100 0。[0013] 上述梯度洗脱程序中,以5~60分钟为例,表示通过设置,在5分钟至60分钟的时间段内,由仪器自动程序性调整流动相中乙腈的体积百分比从0%到60%。[0014] 进一步地,所述色谱柱选自watersxbridgeC18、UltimateAQ‑C18、YMC‑PackODS‑AQC18、Poroshell120Bonus‑RP、Poroshell120SB‑Aq、ZorbaxSB‑Aq、PolarisC18‑A、ZorbaxBonus‑RP、ZorbaxSB‑Aq、InertSustainAQ‑C18色谱柱。[0015] 优选地,所述色谱柱为YMC‑PackODS‑AQC18色谱柱。[0016] 进一步地,所述色谱柱的填料粒径3~5μm,内径4.6mm,长度250mm。[0017] 优选地,所述色谱柱的填料粒径5μm,内径4.6mm,长度250mm。[0018] 进一步地,所述磷酸二氢钾水溶液的浓度为10mmol/L。[0019] 进一步地,所述磷酸二氢钾水溶液的pH值为7.0。[0020] 进一步地,采用浓度为5~20mmol/L的磷酸氢二钠水溶液调节所述磷酸二氢钾水溶液的pH值。[0021] 优选地,采用浓度为10mmol/L的磷酸氢二钠水溶液调节所述磷酸二氢钾水溶液的pH值。[0022] 本发明检测方法中,配制进样溶液的溶剂优选采用浓度5~20mmol/L,pH值6.0~8.0的磷酸二氢钾水溶液。进一步优选地,所述磷酸二氢钾水溶液的浓度为10mmol/L。进一步优选地,所述磷酸二氢钾水溶液的pH值为7.0。优化实验结果显示,若单纯以水作为溶剂,虽然能够有效溶解样品,但供试品、对照品溶液稳定性不佳,检测过程中塞替派快速降解产生杂质D。若采用其它有机溶剂如乙腈,杂质D峰产生溶剂效应,峰形不佳。[0023] 进一步地,检测波长为210~280nm。[0024] 优选地,检测波长为215nm。[0025] 进一步地,柱温为25~40℃。[0026] 优选地,柱温为30℃。[0027] 进一步地,流速为每分钟0.8~1.2ml。[0028] 优选地,流速为每分钟1.0ml。[0029] 进一步地,进样体积为16~24μl。[0030] 优选地,进样体积为20μl。[0031] 进一步地,所述杂质包括结构如式Ⅰ所示的杂质:[0032][0033] 进一步地,所述杂质包括结构如式Ⅱ所示的杂质:[0034][0035] 本发明检测方法优选采用主成分外标法检测所述杂质的含量。[0036] 本发明提供的塞替派与其杂质的分离检测方法,解决了采用药典方法无法有效检测出塞替派降解杂质D的问题,同时还能实现药典收载杂质塞替派氯乙基类似物的检测,是一种适用于塞替派质量控制的理想方法。附图说明[0037] 图1为实施例1中杂质定位溶液1的典型色谱图;[0038] 图2为实施例1中杂质定位溶液2的典型色谱图;[0039] 图3为实施例1中塞替派水溶液的典型色谱图;[0040] 图4为实施例1中供试品溶液的典型色谱图;[0041] 图5为对比例1中杂质定位溶液1的典型色谱图;[0042] 图6为对比例2中杂质定位溶液1的典型色谱图;[0043] 图7为对比例3中酸降解溶液的典型色谱图;[0044] 图8为对比例4中酸降解溶液的典型色谱图;[0045] 图9为具体实施方式中杂质D的LC‑MS质谱图。具体实施方式[0046] 本发明提供了塞替派与其杂质的分离检测方法,采用高效液相色谱法,色谱柱采用可耐受100%水相的C18色谱柱;流动相为浓度5~20mmol/L,pH值6.0~8.0的磷酸二氢钾水溶液和/或乙腈,流动相中所述磷酸二氢钾水溶液的体积百分比为40~100%,乙腈的体积百分比为0~60%。[0047] 本发明是基于发明人的下列发现而完成的:塞替派通常制备成冻干粉针剂,使用时溶解于无菌水和生理盐水中,配制成药液。本发明的发明人在塞替派药液的配制过程中发现,其降解产生的结构如式Ⅰ所示的杂质D,采用现有药典方法根本无法有效检出。基于此,本发明对美国药典收载的检测方法进行优化,选用合适的色谱柱以及流动相溶剂,并优化了缓冲盐浓度等色谱参数,进而提供了一种塞替派与其杂质的分离检测方法,能够有效检测出塞替派的降解杂质D,适用于塞替派原料药和/或含有该原料药药物的质量控制。[0048] 下面将结合实施例对本发明的方案进行解释。本领域技术人员将会理解,下面的实施例仅用于说明本发明,而不应视为限定本发明的范围。实施例中未注明具体技术或条件的,按照本领域内的文献所描述的技术或条件或者按照产品说明书进行。所用试剂或仪器未注明生产厂商者,均为可以通过市购获得的常规产品。[0049] 1、塞替派氯乙基类似物的制备。塞替派氯乙基类似物可通过自制得到,制备方法举例说明如下:[0050][0051] 在500ml三口瓶中加入12gM1,加入150ml四氢呋喃,搅拌溶解,冰盐浴降温至‑5℃,分批加入8.1g叔丁醇钾,控制内温不高于5℃,加完后保持0℃左右反应1小时,然后将反应液用玻砂漏斗过滤(加入10g硅胶助滤),滤液浓缩干,得到塞替派氯乙基类似物的粗品。粗品用制备色谱纯化(pH7.0磷酸二氢钾/磷酸氢二钠溶液与乙腈(0%到50%)梯度洗脱),然后将所得洗脱液用二氯甲烷3x50ml萃取,无水硫酸钠干燥,过滤,35℃浓缩干得到1.0g,1 13 31纯度97.83%,收率11.03%。产物的 H‑NMR、C‑NMR、P‑NMR谱图与文献比对,进行结构确证。[0052] 2、杂质D的制备。杂质D可通过自制得到,制备方法举例说明如下:[0053][0054] 在500ml三口瓶中加入1.2g氢氧化钠,加入300ml水,磁力搅拌,升温至50℃,加入4.5g塞替派,50℃反应7h,然后用磷酸将pH调节至8,50℃减压浓缩,每次浓缩100ml,浓缩至剩余约10ml时停止浓缩,合并三份浓缩液,得到杂质D粗品。粗品用制备色谱纯化(0.02mol/L乙酸铵溶液与甲醇(0%到50%)洗脱),得到杂质D的溶液。将杂质D的溶液浓缩导致其变质,冻干则得到聚合物,因此无法获得其核磁图谱。通过液质联用(LC‑MS)对产品进行结构确证,方法如下:[0055] 测试仪器:ThermoISQEC;[0056] 测试条件:流动相A:乙腈;流动相B:10mM碳酸氢铵水溶液;[0057] 梯度程序:流动相B在1.2分钟内从5%增加到95%,然后保持95%浓度0.3分钟;[0058] 流速:0.6mL/min;柱温:30℃;[0059] 电离方式:ESI+[0060] 杂质D的质谱数据如下:[0061] 表8杂质D的质谱数据及结果分析[0062][0063] 质谱所出信号[M+H]+为165.0,[M‑H]‑为163.0,与理论相符。杂质D的LC‑MS质谱见图9。[0064] 综合解析:[0065] 2.1、化合物的准确分子量为164.02,LC‑MS给出明显的[M+H]+峰165.0和[M‑H]‑峰163.0,二者一致。[0066] 2.2、产品的极性比较大,在液相中出峰位置靠前,TLC也显示为大极性原点。综上所述,根据MS信息和产品的极性确证是杂质D。[0067] 实施例1采用本发明方法检测塞替派及其杂质[0068] 1、材料准备[0069] 岛津LC‑2040C3D液相色谱仪系统;[0070] YMC‑PackODS‑AQC18色谱柱(规格:250*4.6mm,5μm);[0071] 十万分之一电子天平(SECURA225D‑1CN型,Sartorius);[0072] 塞替派样品:自制,批号:TH075‑465‑210721‑1C;[0073] 塞替派对照品:USP,批号:R11380;[0074] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0075] 2、色谱条件[0076] 用十八烷基硅烷键合硅胶为填充剂(YMC‑PackODS‑AQC18,4.6×250mm,5μm);[0077] 以10mmol/L磷酸盐缓冲液(用10mmol/L磷酸氢二钠水溶液调节10mmol/L磷酸二氢钾水溶液pH值至7.0得到)为流动相A,乙腈为流动相B,按下表进行梯度洗脱:[0078] 表1流动相中各组分的体积百分比[0079][0080][0081] 检测波长为215nm;[0082] 流速为每分钟1.0ml;[0083] 柱温为30℃;[0084] 进样体积20μl;[0085] 配制进样溶液的溶剂为流动相A。[0086] 3、样品配制[0087] 塞替派水溶液(模拟制剂配液或注射液贮存时的情况):称取样品35.25mg置10ml容量瓶中,加水1ml溶解并在室温放置16h后,加流动相A稀释至刻度。[0088] 杂质定位溶液1:称取塞替派样品17.33mg,置5ml量瓶中,加0.1mol/L氢氧化钠溶液1ml溶解,室温放置1小时,加流动相A稀释至刻度,摇匀。注:此时塞替派降解生成杂质D。[0089] 杂质定位溶液2:称取塞替派氯乙基类似物3.511mg置10ml容量瓶中,加流动相A溶解并稀释至刻度,摇匀。取1ml置100ml容量瓶中,加流动相A稀释至刻度,摇匀。[0090] 供试品溶液:称取塞替派样品35.02mg置10ml容量瓶中,加流动相A溶解并稀释至刻度,摇匀。注:需临用新制。[0091] 对照品溶液:称取塞替派对照品35.07mg置100ml容量瓶中,加流动相A溶解并稀释至刻度,摇匀,取1ml置100ml容量瓶中,加流动相A稀释至刻度,摇匀。[0092] 4、结果分析[0093] 杂质定位溶液1的典型色谱图见图1,杂质定位溶液2的典型色谱图见图2,塞替派水溶液的典型色谱图见图3,供试品溶液的典型色谱图见图4。[0094] 采用主成分外标法进行检测结果计算,计算公式如下:[0095][0096][0097] 式中:F为对照品溶液的相对响应因子;[0098] mSTD为对照品溶液中塞替派对照品的称样量,mg;[0099] a为塞替派对照品的含量;[0100] ASTD为对照品溶液中塞替派的峰面积;[0101] VSTD为对照品溶液中塞替派的稀释倍数;[0102] ASAM为供试品溶液中杂质的峰面积;[0103] VSAM为供试品溶液的稀释倍数;[0104] mSAM为供试品的称样量,mg。[0105] 供试品溶液中未检出杂质D,见图4。从图3可以看出,塞替派水溶液(模拟制剂配液或注射液贮存时的情况)中确实降解产生了杂质D。塞替派水溶液中杂质D含量检测结果为0.30%。[0106] 实验结果表明,本发明检测方法专属性良好,杂质D与其它色谱峰能够有效分离,与相邻峰最小分离度为11.47。峰形良好,理论塔板数为19184。空白溶剂及供试品溶液均不干扰杂质D检测。同时,还可以一并检测到药典收载杂质塞替派氯乙基类似物。另外,采用中性磷酸盐缓冲液(流动相A)作为溶剂,供试品溶液相对最为稳定,在供试品溶液临用新制的情况下进行检测能准确反映样品质量,溶液稳定性检测结果详见下表:[0107] 表2供试品溶液稳定性检测结果[0108]配制后放置时间 0h 4h 8h 16h塞替派主峰纯度% 100.00% 99.92% 99.81% 99.62%杂质D含量% 未检出 0.04% 0.08% 0.14%[0109] 以上实验表明,采用本发明方法可以对塞替派降解杂质D进行有效的分离检测,可操作性强。[0110] 此外,经方法学验证,对于塞替派氯乙基类似物,其定量限低于供试品浓度的0.020%;在LOQ~500%浓度范围,线性关系良好;9份加标供试品溶液中的回收率在80%~120%之间,回收率RSD≤10%,准确度符合要求;微调柱温、流速及更换等效色谱柱,其含量与原始条件比值均在0.8~1.2之间,方法耐用性良好。[0111] 对比例1采用美国药典记载的检测方法[0112] 1、材料准备[0113] 岛津LC‑2040C3D液相色谱仪系统;[0114] NUCLEOSIL100‑5C18色谱柱(规格:150*4.6mm,5μm);[0115] 十万分之一电子天平(SECURA225D‑1CN型),Sartorius;[0116] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0117] 2、色谱条件[0118] 色谱柱为NUCLEOSIL100‑5C18色谱柱(150*4.6mm,5μm);[0119] 以磷酸盐缓冲液(用35g/L磷酸氢二钠水溶液调节13.6g/L磷酸二氢钾水溶液的pH至7.0得到)‑乙腈(87:13)为流动相;[0120] 检测波长为215nm;[0121] 流速为每分钟1.0ml;[0122] 柱温为30℃;[0123] 进样体积20μl;[0124] 配制进样溶液的溶剂为水。[0125] 3、结果分析[0126] 从图5可以看出,采用美国药典记载的检测方法对杂质定位溶液1进样分析,结果杂质D出峰时间过早,与溶剂峰和其它部分杂质完全重叠,无法有效检测,说明该方法并不适用于杂质D的检测。[0127] 对比例2采用美国药典的色谱柱进行梯度洗脱[0128] 1、材料准备[0129] 岛津LC‑2040C3D液相色谱仪系统;[0130] NUCLEOSIL100‑5C18色谱柱(规格:150*4.6mm,5μm)[0131] 十万分之一电子天平(SECURA225D‑1CN型,Sartorius);[0132] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0133] 2、色谱条件[0134] 色谱柱为NUCLEOSIL100‑5C18色谱柱(150*4.6mm,5μm);[0135] 以10mmol/L磷酸盐缓冲液(用10mmol/L磷酸氢二钠水溶液调节10mmol/L磷酸二氢钾水溶液pH值至7.0得到)为流动相A,乙腈为流动相B,按下表进行梯度洗脱:[0136] 表3流动相中各组分的体积百分比[0137][0138][0139] 检测波长为215nm;[0140] 流速为每分钟1.0ml;[0141] 柱温为30℃;[0142] 进样体积20μl;[0143] 配制进样溶液的溶剂为水。[0144] 3、结果分析[0145] 本实验在美国药典所用色谱柱最大耐水性能下采用梯度洗脱,对杂质定位溶液1进样分析,结果从图6可以看出,杂质D仍与溶剂峰和其它部分杂质完全重叠,无法有效检测,说明该检测方法仍不适用。[0146] 对比例3采用不同梯度洗脱程序的分离效果[0147] 1、材料准备[0148] 岛津LC‑2040C3D液相色谱仪系统;[0149] YMC‑PackODS‑AQC18色谱柱(规格:250*4.6mm,5μm);十万分之一电子天平(SECURA225D‑1CN型,Sartorius);[0150] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0151] 2、色谱条件[0152] YMC‑PackODS‑AQC18色谱柱(规格:250*4.6mm,5μm);[0153] 以10mmol/L磷酸盐缓冲液(用10mmol/L磷酸氢二钠水溶液调节10mmol/L磷酸二氢钾水溶液pH值至7.0得到)为流动相A,乙腈为流动相B,按下表进行梯度洗脱:[0154] 表4流动相中各组分的体积百分比[0155][0156] 检测波长为215nm;[0157] 流速为每分钟1.0ml;[0158] 柱温为30℃;[0159] 进样体积20μl;[0160] 配制进样溶液的溶剂为水。[0161] 3、塞替派酸破坏溶液:称取塞替派样品17.52mg,置5ml量瓶中,加10mmol/L盐酸溶液1ml溶解,室温放置8小时,加水稀释至刻度,摇匀。[0162] 4、结果分析[0163] 本实验将色谱柱更换为YMC‑PackODS‑AQC18,并采用磷酸盐缓冲液和乙腈进行洗脱。从图7可以看出,与美国药典记载的检测方法相比,使用本发明色谱柱和流动相能增强对杂质D的保留,杂质D与其它色谱峰能够有效分离。但是,采用本实验的梯度洗脱程序,塞替派氯乙基类似物与其他杂质分离度不佳,说明该检测方法有待进一步优化。[0164] 对比例4用水配制进样溶液在本发明色谱条件下检测[0165] 1、材料准备[0166] 岛津LC‑2040C3D液相色谱仪系统;[0167] YMC‑PackODS‑AQC18色谱柱(规格:250*4.6mm,5μm);[0168] 十万分之一电子天平(SECURA225D‑1CN型,Sartorius);[0169] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0170] 2、色谱条件[0171] 用十八烷基硅烷键合硅胶为填充剂(YMC‑PackODS‑AQC18,4.6×250mm,5μm);[0172] 以10mmol/L磷酸盐缓冲液(用10mmol/L磷酸氢二钠水溶液调节10mmol/L磷酸二氢钾水溶液pH值至7.0得到)为流动相A,乙腈为流动相B,按下表进行梯度洗脱:[0173] 表5流动相中各组分的体积百分比[0174][0175] 检测波长为215nm;[0176] 流速为每分钟1.0ml;[0177] 柱温为30℃;[0178] 进样体积20μl;[0179] 配制进样溶液的溶剂为水。[0180] 3、结果分析[0181] 对塞替派酸降解样品进样分析,结果从图8可以看出,塞替派氯乙基类似物与其他杂质分离度明显改善。但是,以水作为溶剂,供试品溶液稳定性不佳,检测过程中塞替派快速降解产生杂质D,稳定性检测结果详见表5,说明需要对溶剂进行优化。[0182] 表6供试品溶液稳定性检测结果[0183] 0h 4h 8h 16h塞替派主峰纯度% 99.95% 99.71% 99.53% 99.26%杂质D含量% 0.01% 0.09% 0.17% 0.30%[0184] 对比例5用乙腈配制进样溶液在本发明色谱条件下检测[0185] 1、材料准备[0186] 岛津LC‑2040C3D液相色谱仪系统;[0187] YMC‑PackODS‑AQC18色谱柱(规格:250*4.6mm,5μm);[0188] 十万分之一电子天平(SECURA225D‑1CN型,Sartorius);[0189] 乙腈为色谱纯,磷酸二氢钾、磷酸氢二钠为分析纯。[0190] 2、色谱条件[0191] 用十八烷基硅烷键合硅胶为填充剂(YMC‑PackODS‑AQC18,4.6×250mm,5μm或效能相当的色谱柱);[0192] 以10mmol/L磷酸盐缓冲液(用10mmol/L磷酸氢二钠水溶液调节10mmol/L磷酸二氢钾水溶液pH值至7.0得到)为流动相A,乙腈为流动相B,按下表进行梯度洗脱:[0193] 表7流动相中各组分的体积百分比[0194][0195] 检测波长为215nm;[0196] 流速为每分钟1.0ml;[0197] 柱温为30℃;[0198] 进样体积20μl;[0199] 溶剂为乙腈。[0200] 3、结果分析[0201] 结果显示,采用乙腈作为溶剂,杂质D峰产生溶剂效应,峰形不佳,说明需要对溶剂进行优化。[0202] 需要说明的是,本说明书中描述的具体特征、结构、材料或者特点可以在任一个或多个实施例中以合适的方式结合。此外,在不相互矛盾的情况下,本领域的技术人员可以将本说明书中描述的不同实施例以及不同实施例的特征进行结合和组合。
专利地区:四川
专利申请日期:2021-11-18
专利公开日期:2024-03-05
专利公告号:CN114088834B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。
本平台为商业科创服务平台 非政府政务服务网站
技术及运营:陕西中科云创信息科技有限公司
工信部备案号:陕ICP备16002714号-3
公安备案号: 陕公网安备61019402000311号
联系电话:+86-13679229477




