 产学研创新服务平台(全国)


一种碳化钴复合光催化剂的制备方法发明专利
更新时间:2026-10-01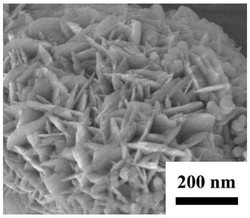 专利申请类型:发明专利;
地区:黑龙江-黑河;
源自:黑河高价值专利检索信息库;
专利名称:一种碳化钴复合光催化剂的制备方法
专利类型:发明专利
专利申请号:CN202310556383.X
专利申请(专利权)人:黑河学院
权利人地址:黑龙江省黑河市学院路1号
专利发明(设计)人:发明人:杨玉蓉,闫国民,白莉,何婉莹,边思宇
专利摘要:一种碳化钴复合光催化剂的制备方法,它属于光催化剂技术领域。本发明要解决现有碳化钴纳米材料催化活性低,产氢速率低、产品纯度低、用时长及合成困难的问题。方法:一、分别配制硝酸钴溶液和2‑甲基咪唑溶液;二、将硝酸钴溶液和2‑甲基咪唑溶液混合陈化;三、加入硫代乙酰胺溶液反应;四、浸渍于氰胺溶液中油浴加热,最后煅烧。本发明用于碳化钴复合光催化剂的制备。
主权利要求:
1.一种碳化钴复合光催化剂的制备方法,其特征在于,它是按以下步骤进行的:
一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;
二、将硝酸钴溶液和2‑甲基咪唑溶液混合,然后在室温下静置陈化,得到反应物,将反应物清洗,然后分散于乙醇中,得到混合溶液;
三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中并搅拌,然后在温度为120℃~150℃的条件下,反应3h~5h,最后离心、清洗及干燥,得到硫化钴纳米笼;
四、将硫化钴纳米笼浸渍于质量百分数为35%~50%的氰胺溶液中油浴加热,然后离心、清洗及干燥,最后在氮气气氛保护下煅烧,得到CoC8‑(SN)x纳米材料。
2.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤一中所述的硝酸钴溶液的浓度为0.04mol/L~0.07mol/L;步骤一中所述的2‑甲基咪唑溶液的浓度为0.35mol/L~0.50mol/L。
3.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤二中所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为1:(7~9)。
4.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤二中在转速为700r/min~1000r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合10min~
40min。
5.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤二中在室温下静置陈化5h~8h。
6.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤二中将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;所述的清洗后的反应物的质量与乙醇的体积比为1g:(20~50)mL。
7.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤三中所述的硫代乙酰胺溶液的浓度为0.21mol/L~0.36mol/L;步骤三中所述的硫代乙酰胺溶液与混合溶液的体积比为1:(3~6)。
8.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤三中将硫代乙酰胺溶液加入到混合溶液中,并在转速为1000r/min~1300r/min的条件下,搅拌
20min~30min;步骤三及步骤四中所述的干燥具体是在温度为60℃~80℃及真空条件下,干燥10h~12h。
9.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤四中所述的油浴加热具体是在温度为80℃~120℃的条件下,油浴加热5h~8h。
10.根据权利要求1所述的一种碳化钴复合光催化剂的制备方法,其特征在于,步骤四中在氮气气氛保护及烧结温度为450℃~600℃的条件下,煅烧2h~5h。 说明书 : 一种碳化钴复合光催化剂的制备方法技术领域[0001] 本发明属于光催化剂技术领域。背景技术[0002] 近年来,氢能作为一种可持续发展的绿色能源受到人们的广泛关注。太阳能光催化分解水制氢是一种理想的制氢方法,它利用取之不尽的太阳能和广泛分布的水资源进行制氢,是解决当下能源和环境问题的一种有效策略。在过去的几十年里,大量的光催化剂被广泛开发应用于光催化制氢。然而,这些光催化剂存在着严重的电荷传输能力差、电子‑空穴快速复合的问题,使得其在光解水制氢的实际应用中仍面临着严重的效率低下问题。因此,光催化制氢实际应用的关键在于构建具有高效电荷传输的光催化剂。[0003] 过渡金属碳化物由于电子结构独特、具有类似贵金属的电子特性、电导率高、化学稳定性强等优异特点,成为一种非常有前景的新兴材料。由于碳原子掺入过渡金属晶格中发生轨道杂化,过渡金属碳化物表现出良好的催化性能。作为一种典型的过渡金属碳化物,碳化钴具有优异的导电性能。关于碳化钴的制备,目前主要有球磨法、扩散法、浸渍和沉淀法、碳热还原反应及合成气制备方法。然而,上述的各种方法都存在着不同程度的缺点,如:球磨法实验程序复杂、产品纯度低,扩散法和碳热还原反应方法反应温度极高、实验条件苛刻,浸渍和沉淀法及合成气制备方法实验用时长、产氢速率低等,并不能在实际生产中大规模应用。此外,催化活性低、材料稳定性差也是碳化钴材料开发中亟待解决的一个重要问题。因此,开发具有高效光催化活性的碳化钴纳米材料的合成方法具有重要的意义和价值。发明内容[0004] 本发明要解决现有碳化钴纳米材料催化活性低,产氢速率低、产品纯度低、用时长及合成困难的问题。进而提供一种碳化钴复合光催化剂的制备方法。[0005] 一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0006] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0007] 二、将硝酸钴溶液和2‑甲基咪唑溶液混合,然后在室温下静置陈化,得到反应物,将反应物清洗,然后分散于乙醇中,得到混合溶液;[0008] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中并搅拌,然后在温度为120℃~150℃的条件下,反应3h~5h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0009] 四、将硫化钴纳米笼浸渍于质量百分数为35%~50%的氰胺溶液中油浴加热,然后离心、清洗及干燥,最后在氮气气氛保护下煅烧,得到CoC8‑(SN)x纳米材料。[0010] 本发明的有益效果是:[0011] 本发明通过在氰胺溶液中油浴加热,使氰胺包裹在硫化钴纳米笼空心结构的内外表面,在烧结过程中与空心硫化钴发生反应,生成碳化钴和硫氮化合物,避免了其他制备方法中碳需要在极高的温度下才能进入到金属钴的晶格中,所制备的碳化钴具有优异的光催化活性。[0012] 本发明制备的CoC8‑(SN)x光催化材料是一种新型的CoC8纳米片表面负载(SN)x纳米颗粒的复合材料,其中CoC8纳米片团簇成花状,(SN)x纳米颗粒负载在CoC8纳米片表面。该方法是一种全新的高电导率碳化钴复合材料的制备方法。与传统的机械合金化和高温固相制备方法相比,这种方法具有操作简单,实验设备简单,制备条件要求不高,易于控制,纯度高、实验重复性好,制备产品尺寸均匀等特点,并且和现有的制备技术相比,极大地缩短了反应时间。并且该方法制备的CoC8‑(SN)x材料作为光催化剂应用于光解水制氢中,产氢速率高达每小时1253微摩/克以上,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。[0013] 说明书附图[0014] 图1为实施例一制备的CoC8‑(SN)x纳米材料的X射线衍射图像;[0015] 图2为实施例一制备的CoC8‑(SN)x纳米材料的X射线光电子能谱;[0016] 图3为实施例一制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;[0017] 图4为实施例二制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;[0018] 图5为实施例三制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;[0019] 图6为实施例四制备的CoC8‑(SN)x纳米材料的扫描电子显微图像及元素成像;[0020] 图7为实施例一制备的CoC8‑(SN)x纳米材料的透射电子显微图像;[0021] 图8为实施例一制备的CoC8‑(SN)x纳米材料的高分辨透射电子显微图像;[0022] 图9为实施例一制备的CoC8‑(SN)x纳米材料的可见光吸收测试曲线;[0023] 图10为实施例一制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;[0024] 图11为实施例二制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;[0025] 图12为实施例三制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;[0026] 图13为实施例四制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像。具体实施方式[0027] 具体实施方式一:本实施方式一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0028] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0029] 二、将硝酸钴溶液和2‑甲基咪唑溶液混合,然后在室温下静置陈化,得到反应物,将反应物清洗,然后分散于乙醇中,得到混合溶液;[0030] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中并搅拌,然后在温度为120℃~150℃的条件下,反应3h~5h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0031] 四、将硫化钴纳米笼浸渍于质量百分数为35%~50%的氰胺溶液中油浴加热,然后离心、清洗及干燥,最后在氮气气氛保护下煅烧,得到CoC8‑(SN)x纳米材料。[0032] 本实施方式的有益效果是:[0033] 本实施方式通过在氰胺溶液中油浴加热,使氰胺包裹在硫化钴纳米笼空心结构的内外表面,在烧结过程中与空心硫化钴发生反应,生成碳化钴和硫氮化合物,避免了其他制备方法中碳需要在极高的温度下才能进入到金属钴的晶格中,所制备的碳化钴具有优异的光催化活性。[0034] 本实施方式制备的CoC8‑(SN)x光催化材料是一种新型的CoC8纳米片表面负载(SN)x纳米颗粒的复合材料,其中CoC8纳米片团簇成花状,(SN)x纳米颗粒负载在CoC8纳米片表面。该方法是一种全新的高电导率碳化钴复合材料的制备方法。与传统的机械合金化和高温固相制备方法相比,这种方法具有操作简单,实验设备简单,制备条件要求不高,易于控制,纯度高、实验重复性好,制备产品尺寸均匀等特点,并且和现有的制备技术相比,极大地缩短了反应时间。并且该方法制备的CoC8‑(SN)x材料作为光催化剂应用于光解水制氢中,产氢速率高达每小时1253微摩/克以上,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。[0035] 具体实施方式二:本实施方式与具体实施方式一不同的是:步骤一中所述的硝酸钴溶液的浓度为0.04mol/L~0.07mol/L;步骤一中所述的2‑甲基咪唑溶液的浓度为0.35mol/L~0.50mol/L。其它与具体实施方式一相同。[0036] 具体实施方式三:本实施方式与具体实施方式一或二之一不同的是:步骤二中所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为1:(7~9)。其它与具体实施方式一或二相同。[0037] 具体实施方式四:本实施方式与具体实施方式一至三之一不同的是:步骤二中在转速为700r/min~1000r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合10min~40min。其它与具体实施方式一至三相同。[0038] 具体实施方式五:本实施方式与具体实施方式一至四之一不同的是:步骤二中在室温下静置陈化5h~8h。其它与具体实施方式一至四相同。[0039] 具体实施方式六:本实施方式与具体实施方式一至五之一不同的是:步骤二中将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;所述的清洗后的反应物的质量与乙醇的体积比为1g:(20~50)mL。其它与具体实施方式一至五相同。[0040] 具体实施方式七:本实施方式与具体实施方式一至六之一不同的是:步骤三中所述的硫代乙酰胺溶液的浓度为0.21mol/L~0.36mol/L;步骤三中所述的硫代乙酰胺溶液与混合溶液的体积比为1:(3~6)。其它与具体实施方式一至六相同。[0041] 具体实施方式八:本实施方式与具体实施方式一至七之一不同的是:步骤三中将硫代乙酰胺溶液加入到混合溶液中,并在转速为1000r/min~1300r/min的条件下,搅拌20min~30min;步骤三及步骤四中所述的干燥具体是在温度为60℃~80℃及真空条件下,干燥10h~12h。其它与具体实施方式一至七相同。[0042] 具体实施方式九:本实施方式与具体实施方式一至八之一不同的是:步骤四中所述的油浴加热具体是在温度为80℃~120℃的条件下,油浴加热5h~8h。其它与具体实施方式一至八相同。[0043] 具体实施方式十:本实施方式与具体实施方式一至九之一不同的是:步骤四中在氮气气氛保护及烧结温度为450℃~600℃的条件下,煅烧2h~5h。其它与具体实施方式一至九相同。[0044] 采用以下实施例验证本发明的有益效果:[0045] 实施例一:[0046] 一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0047] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0048] 所述的硝酸钴溶液的浓度为0.04mol/L;所述的2‑甲基咪唑溶液的浓度为0.35mol/L;[0049] 二、在转速为700r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合40min,然后在室温下静置陈化5h,得到反应物,将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;[0050] 所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为4:35;所述的清洗后的反应物的质量与乙醇的体积比为1g:20mL;[0051] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中,并在转速为1000r/min的条件下,搅拌30min,然后在温度为120℃的条件下,反应5h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0052] 所述的硫代乙酰胺溶液的浓度为0.21mol/L;所述的硫代乙酰胺溶液与混合溶液的体积比为1:3;[0053] 四、将硫化钴纳米笼浸渍于质量百分数为35%的氰胺溶液中,在温度为80℃的条件下,油浴加热8h,然后离心、清洗及干燥,最后在氮气气氛保护及烧结温度为450℃的条件下,煅烧5h,得到CoC8‑(SN)x纳米材料。[0054] 步骤三及步骤四中所述的干燥具体是在温度为60℃及真空条件下,干燥12h。[0055] 实施例二:[0056] 一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0057] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0058] 所述的硝酸钴溶液的浓度为0.05mol/L;所述的2‑甲基咪唑溶液的浓度为0.40mol/L;[0059] 二、在转速为800r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合30min,然后在室温下静置陈化6h,得到反应物,将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;[0060] 所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为1:8;所述的清洗后的反应物的质量与乙醇的体积比为1g:30mL;[0061] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中,并在转速为1100r/min的条件下,搅拌30min,然后在温度为130℃的条件下,反应4h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0062] 所述的硫代乙酰胺溶液的浓度为0.26mol/L;所述的硫代乙酰胺溶液与混合溶液的体积比为1:4;[0063] 四、将硫化钴纳米笼浸渍于质量百分数为40%的氰胺溶液中,在温度为90℃的条件下,油浴加热7h,然后离心、清洗及干燥,最后在氮气气氛保护及烧结温度为500℃的条件下,煅烧4h,得到CoC8‑(SN)x纳米材料。[0064] 步骤三及步骤四中所述的干燥具体是在温度为60℃及真空条件下,干燥12h。[0065] 实施例三:[0066] 一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0067] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0068] 所述的硝酸钴溶液的浓度为0.06mol/L;所述的2‑甲基咪唑溶液的浓度为0.45mol/L;[0069] 二、在转速为900r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合20min,然后在室温下静置陈化7h,得到反应物,将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;[0070] 所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为2:15;所述的清洗后的反应物的质量与乙醇的体积比为1g:40mL;[0071] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中,并在转速为1200r/min的条件下,搅拌20min,然后在温度为140℃的条件下,反应3h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0072] 所述的硫代乙酰胺溶液的浓度为0.31mol/L;所述的硫代乙酰胺溶液与混合溶液的体积比为1:5;[0073] 四、将硫化钴纳米笼浸渍于质量百分数为45%的氰胺溶液中,在温度为110℃的条件下,油浴加热6h,然后离心、清洗及干燥,最后在氮气气氛保护及烧结温度为550℃的条件下,煅烧3h,得到CoC8‑(SN)x纳米材料。[0074] 步骤三及步骤四中所述的干燥具体是在温度为60℃及真空条件下,干燥12h。[0075] 实施例四:[0076] 一种碳化钴复合光催化剂的制备方法,它是按以下步骤进行的:[0077] 一、将六水硝酸钴和2‑甲基咪唑分别溶解于甲醇中,分别得到硝酸钴溶液和2‑甲基咪唑溶液;[0078] 所述的硝酸钴溶液的浓度为0.07mol/L;所述的2‑甲基咪唑溶液的浓度为0.50mol/L;[0079] 二、在转速为1000r/min的条件下,将硝酸钴溶液和2‑甲基咪唑溶液混合10min,然后在室温下静置陈化8h,得到反应物,将反应物分别用水和乙醇清洗,然后将清洗后的反应物分散于乙醇中,得到混合溶液;[0080] 所述的硝酸钴溶液中六水硝酸钴与2‑甲基咪唑溶液中2‑甲基咪唑的摩尔比为7:50;所述的清洗后的反应物的质量与乙醇的体积比为1g:50mL;[0081] 三、将硫代乙酰胺溶解于乙醇中,得到硫代乙酰胺溶液,将硫代乙酰胺溶液加入到混合溶液中,并在转速为1300r/min的条件下,搅拌20min,然后在温度为150℃的条件下,反应3h,最后离心、清洗及干燥,得到硫化钴纳米笼;[0082] 所述的硫代乙酰胺溶液的浓度为0.36mol/L;所述的硫代乙酰胺溶液与混合溶液的体积比为1:6;[0083] 四、将硫化钴纳米笼浸渍于质量百分数为50%的氰胺溶液中,在温度为120℃的条件下,油浴加热5h,然后离心、清洗及干燥,最后在氮气气氛保护及烧结温度为600℃的条件下,煅烧2h,得到CoC8‑(SN)x纳米材料。[0084] 步骤三及步骤四中所述的干燥具体是在温度为60℃及真空条件下,干燥12h。[0085] 图1为实施例一制备的CoC8‑(SN)x纳米材料的X射线衍射图像;由图可知,谱图中呈现了CoC8和(SN)x的X射线衍射的特征峰,表明实施例一制备的纳米材料由CoC8和(SN)x复合而成,且没有出现杂质的衍射峰,产品纯度高。[0086] 图2为实施例一制备的CoC8‑(SN)x纳米材料的X射线光电子能谱;由图可知,表明CoC8‑(SN)x纳米材料包含Co、C、S和N元素,而不含有其他元素,产品纯度高。[0087] 图3为实施例一制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;由图可知,其中CoC8纳米片厚度为17nm~20nm,团簇成花状,尺寸为15nm~18nm的(SN)x颗粒负载在CoC8纳米片的空隙里。[0088] 图4为实施例二制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;由图可知,CoC8纳米片厚度为13nm~15nm,团簇成花状,尺寸为11nm~14nm的(SN)x颗粒团聚负载在CoC8纳米片的表面。[0089] 图5为实施例三制备的CoC8‑(SN)x纳米材料的扫描电子显微图像;由图可知,CoC8纳米片厚度为14nm~17nm,团簇成花状,尺寸为13nm~17nm的(SN)x颗粒团聚负载在CoC8纳米片的表面。[0090] 图6为实施例四制备的CoC8‑(SN)x纳米材料的扫描电子显微图像及元素成像;由图可知,CoC8纳米片厚度为13nm~18nm,团簇成花状,尺寸为10nm~12nm的(SN)x颗粒团聚负载在CoC8纳米片的表面。[0091] 图7为实施例一制备的CoC8‑(SN)x纳米材料的透射电子显微图像;由图可知,在CoC8纳米片团簇成的纳米花表面上负载着(SN)x纳米颗粒。[0092] 图8为实施例一制备的CoC8‑(SN)x纳米材料的高分辨透射电子显微图像;由图可知,0.46nm的晶格间距对应CoC8纳米片的(004)晶面,0.29nm的晶格间距对应(SN)x纳米颗粒的(002)晶面,进一步证实了CoC8‑(SN)x纳米材料的形成。[0093] 图9为实施例一制备的CoC8‑(SN)x纳米材料的可见光吸收测试曲线;由图可知,CoC8‑(SN)x纳米材料的的最大吸收边为610nm,在可见光区具有良好的吸光性能。[0094] CoC8‑(SN)x纳米材料的光解水制氢测试采用光解水系统分析测试,在使用光解水制氢系统测试前,首先进行标定,做出H2的标准曲线。具体过程为:分别向系统中注入不同体积的H2,根据TCD检测到的不同H2的峰面积与氢气的注入体积关系得到相应的函数式,即H2的标准曲线。用一个在线气相色谱仪(GC‑7900,TCD)测试了样品的析氢量。在样品的光解水制氢过程中,采用一个300W的氙灯垂直照射反应器,将0.1gCoC8‑(SN)x纳米材料放入石英反应器内,加入80mL水与20mL甲醇。TCD实时检测到氢气的峰面积,结合氢气标准曲线计算得到生成的氢气量。[0095] 产氢速率由以下公式计算:[0096][0097] 式中:φH2表示析氢速率,单位为微摩/克/时;NH2表示单位质量催化剂的产氢量,单位为微摩/克,t表示反应时间,单位为小时。[0098] 图10为实施例一制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;由图可知,CoC8‑(SN)x作为光催化剂应用于光解水制氢中,产氢速率高达每小时1253微摩/克,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。[0099] 图11为实施例二制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;由图可知,CoC8‑(SN)x作为光催化剂应用于光解水制氢中,产氢速率高达每小时1430微摩/克,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。[0100] 图12为实施例三制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;由图可知,CoC8‑(SN)x作为光催化剂应用于光解水制氢中,产氢速率高达每小时1355微摩/克,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。[0101] 图13为实施例四制备的CoC8‑(SN)x纳米材料4个循环(每个循环为6小时)的光解水产氢测试图像;由图可知,CoC8‑(SN)x作为光催化剂应用于光解水制氢中,产氢速率高达每小时1533微摩/克,并且表现出长时间的产氢活性,在20小时内产氢量稳定无明显衰减。
专利地区:黑龙江
专利申请日期:2023-05-17
专利公开日期:2024-10-15
专利公告号:CN116440939B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




