 产学研创新服务平台(全国)


一类萘基脲-哌啶类化合物及其制备方法和应用
更新时间:2026-10-01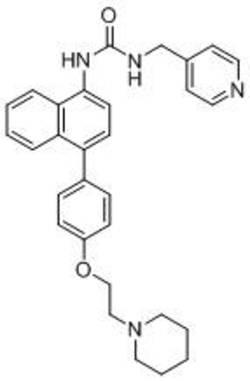 专利申请类型:发明专利;
地区:河南-开封;
源自:开封高价值专利检索信息库;
专利名称:一类萘基脲-哌啶类化合物及其制备方法和应用
专利类型:发明专利
专利申请号:CN202310176580.9
专利申请(专利权)人:河南省锐达医药科技有限公司
权利人地址:河南省开封市三大街市民之家11楼11-04
专利发明(设计)人:发明人:徐学军,杨玉坡,郭伟凯,杨争艳,刘亚青,段超群,徐红运,李岑
专利摘要:本发明公开一类萘基脲‑哌啶类化合物及其制备方法和应用,结构式如下所示:#imgabs0#或#imgabs1#其中,R1选自#imgabs2#、#imgabs3#、#imgabs4#、#imgabs5#、#imgabs6#。该类化合物在较低剂量下,可以下调肿瘤细胞中STAT3、p‑STAT3(Tyr705)和Cyclin D1的蛋白表达,并显著抑制乳腺癌、肝癌、肺癌、奥西替尼耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌等肿瘤细胞的增殖。表明该类化合物具有开发为靶向STAT3信号传导通路的抗肿瘤药物的前景。
主权利要求:
1.一类萘基脲‑哌啶类化合物,其特征在于,结构式如下所示:
或
其中,R1选自 、 、 、 。
2.根据权利要求1所述的萘基脲‑哌啶类化合物,其特征在于,具体为如下结构的化合物:。
3.权利要求1或2所述的萘基脲‑哌啶类化合物与乙酸、二氢叶酸、苯甲酸、柠檬酸、山梨酸、丙酸、草酸、富马酸、马来酸、盐酸、苹果酸、磷酸、亚硫酸、硫酸、香草酸、酒石酸、抗坏血酸、硼酸、乳酸和乙二胺四乙酸中的至少一种形成的生物学可接受的盐。
4.权利要求1至3任一项所述的萘基脲‑哌啶类化合物及其生物学可接受的盐在制备抗肿瘤药物中的用途,其特征在于,所述抗肿瘤药物为治疗乳腺癌、肝癌、肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌的药物。
5.根据权利要求4所述的用途,其特征在于,所述萘基脲‑哌啶类化合物在制备抑制肿瘤细胞增殖、诱导其凋亡或促进其凋亡药物中的应用,所述肿瘤细胞为乳腺癌细胞MDA‑MB‑
468,肝癌细胞HepG2、HCC97H,肺癌细胞PC9,奥希替尼耐药的肺癌细胞PC9‑AR,结肠癌细胞HT‑29,白血病细胞Jurkat,胃癌细胞HGC27,胰腺癌细胞BxPC‑3,前列腺癌细胞Lncap和食管癌细胞KYSE450。
6.一种萘基脲‑哌啶类化合物及其生物学可接受的盐在制备治疗与STAT3细胞信号传导异常相关疾病药物中的用途,其特征在于,所述萘基脲‑哌啶类化合物为如下结构的化合物: 。
7.根据权利要求6所述的用途,其特征在于,所述生物学可接受的盐是指萘基脲‑哌啶类化合物与乙酸、二氢叶酸、苯甲酸、柠檬酸、山梨酸、丙酸、草酸、富马酸、马来酸、盐酸、苹果酸、磷酸、亚硫酸、硫酸、香草酸、酒石酸、抗坏血酸、硼酸、乳酸和乙二胺四乙酸中的至少一种形成的生物学可接受的盐。 说明书 : 一类萘基脲‑哌啶类化合物及其制备方法和应用技术领域[0001] 本发明属于肿瘤靶向治疗领域,具体涉及一类萘基脲‑哌啶类化合物及其制备方法和应用。背景技术[0002] 已有大量研究证明细胞转导和转录激活因子3(Signaltransducerandactivatorsoftranscriptions3,STAT3)的异常活化在肿瘤和免疫性疾病的发生和发展中具有重要作用。STAT3的过表达和组成型活化在多种实体瘤和血液系统肿瘤中常见。STAT3是非受体型酪氨酸蛋白激酶JAK2(Januskinase2)的底物蛋白。在正常情况下,STAT3以无活性的单体形式存在于胞浆中,并存在严格的负反馈调控机制,参与细胞的增殖、分化、凋亡以及免疫调节等许多重要的生物学过程。当JAK2或STAT3的负反馈调控机制异常或基因突变,可以导致STAT3磷酸化水平持续升高和内源性亢奋,与另外一个STAT3蛋白的SH2结构域形成同源二聚体或异源二聚体进入细胞核,通过DNA结合域结合到特定的基因启动子序列上,启动下游靶基因的转录和蛋白表达,其中包括与线粒体凋亡相关的BCL‑2家族(如BCL‑2和BCL‑XL)以及与细胞周期调控相关的周期蛋白D1(CyclinD1)等。[0003] CyclinD1是细胞周期蛋白依赖性激酶CDKs的调控者,主要功能是推动细胞周期进展,促进细胞增殖,还可以结合组蛋白去乙酰基酶P/CAF或转录因子TFⅡD等,促进靶基因转录和过度表达导致细胞增殖失控和恶性转化。在动物肿瘤模型或体外培养的肿瘤细胞中,抑制STAT3蛋白可以有效的抑制肿瘤细胞的生长或诱导肿瘤细胞凋亡,并减少肿瘤细胞的转移。目前STAT3已成为肿瘤治疗的热门靶点。[0004] 本发明旨在揭示一类新型萘基脲‑哌啶类化合物及其衍生物的抗肿瘤作用及其潜在药理机制,以及此类化合物在乳腺癌、肝癌、肺癌、奥西替尼耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌临床治疗的潜在应用。发明内容[0005] 本发明的目的是提供一类萘基脲‑哌啶类化合物及其制备方法和应用。[0006] 基于上述目的,本发明采取如下技术方案:[0007] 一类萘基脲‑哌啶类化合物,结构式如通式I所示:[0008][0009] 其中,R1选自 具体为如下结构的化合物:[0010][0011] 化合物IY220816B‑1的制备过程如下:[0012][0013] 具体制备步骤如下:[0014] (1)将化合物1A,Boc2O和Pd/C溶于甲醇中,氢气下搅拌反应完全;将反应液用硅藻土过滤,乙酸乙酯淋洗,有机相旋干柱层析,得到中间体2A,化合物1A、Boc2O和Pd/C的摩尔比为1:1:0.1;[0015] (2)将化合物2A,化合物2a,HBTU和DIEA溶于DMF中,室温搅拌反应完全;将反应液用乙酸乙酯稀释,并用饱和食盐水洗涤,有机相干燥旋干柱层析,得到化合物3A;化合物2A、化合物2a、HBTU和DIEA的摩尔比为1:1:1.2:1.2;[0016] (3)将化合物3A溶于甲醇中,加入氯化氢的乙酸乙酯溶液,室温搅拌反应完全;将反应液直接旋干;化合物3A和氯化氢的摩尔比为1.29:40;[0017] (4)将化合物4A和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到IY220816B‑1,化合物4A和化合物5的摩尔比为1:1。[0018] 化合物ID220825A‑1的合成过程如下:[0019][0020] 具体制备步骤如下:[0021] (1)将化合物1a和叔丁醇钾溶于四氢呋喃中,搅拌20~40分钟后加入化合物1B,室温继续搅拌反应完全;将反应液直接旋干柱层析,得到化合物2B,化合物1B、化合物1a和叔丁醇钾的摩尔比为1:1.2:1.2;[0022] (2)将化合物2B溶于乙醇中,升温至45~55℃,加入铁粉45~55℃继续搅拌反应完全;将反应液用硅藻土过滤,滤液直接旋干柱层析,得到化合物3B,化合物2B和铁粉的摩尔比为1:5;[0023] (3)将化合物3B和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到ID220825A‑1,化合物3B和化合物5的摩尔比为1:1。[0024] 化合物IY220825A‑1的制备过程如下:[0025][0026] (1)将化合物1C和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到化合物2C,化合物1C和化合物5的摩尔比为1:1;[0027] (2)将化合物2C,化合物2b,K2CO3和Pd(dppf)Cl2溶于1,4‑二氧六环和水的混合物中,100~110℃搅拌反应完全;将反应液直接旋干柱层析,得到IY220825A‑1,化合物2C、化合物2b、K2CO3和Pd(dppf)Cl2的摩尔比为1:1.2:1.2:0.1,1,4‑二氧六环和水的体积比为10:1。化合物IY221116B‑1的制备过程如下:[0028][0029] (1)将化合物1D,化合物1b,HBTU和DIEA溶于DMF中,室温搅拌反应一段时间(0.5h~1.5h),然后110~130℃反应完全;将反应液直接旋干柱层析,得到化合物2D,化合物1D、化合物1b、HBTU和DIEA的摩尔比为1:1:1.2:1.2;[0030] (2)将化合物2D,化合物2c,BINAP,Pd(OAc)2和Cs2CO3溶于甲苯中,氮气保护下,110~120℃搅拌反应完全;将反应液直接旋干柱层析,得到中间体3D,化合物2D、化合物2c、BINAP、Pd(OAc)2和Cs2CO3的摩尔比为1:1:0.1:0.05:1.2;[0031] (3)将化合物3D溶解于二氯甲烷,0℃滴加三氟乙酸,搅拌反应完全;将反应液直接旋干,加乙酸乙酯稀释,用饱和碳酸氢钠水溶液调pH=8,有机相干燥旋干柱层析,得到化合物4D;[0032] 化合物3D和三氟乙酸的摩尔体积比为0.88mmol:5mL;[0033] (4)将化合物4D和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到IY221116B‑1,化合物4D和化合物5的摩尔比为1:1。[0034] 化合物ID221028A‑1的制备过程如下:[0035][0036] (1)将化合物1C和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到化合物2C,化合物1C和化合物5的摩尔比为1:1;[0037] (2)将化合物2C,化合物2d,Pd(PPh3)Cl2,CuI和三乙胺溶于DMF中,升温至45~55℃搅拌反应完全;将反应液直接旋干柱层析,得到ID221028A‑1,化合物2C、化合物2d、Pd(PPh3)Cl2、CuI和三乙胺的摩尔比为1:1:0.1:0.1:4。[0038] 化合物IY220831B‑1的制备过程如下:[0039][0040] (1)将化合物2A,化合物1c和CDI溶于四氢呋喃中,70~75℃搅拌反应完全;将反应液直接旋干拌样过柱子,得到化合物2F,化合物2A、化合物1c和CDI的摩尔比为1:1:1;[0041] (2)将化合物2F溶于甲醇中,加入氯化氢的乙酸乙酯溶液;室温搅拌反应完全;将反应液直接旋得到化合物3F,化合物2F和氯化氢的摩尔比为1:40;[0042] (3)将化合物3F和化合物5溶于四氢呋喃中,110~130℃搅拌反应完全;将反应液直接旋干柱层析,得到IY220831B‑1,化合物3F和化合物5的摩尔比为1:1。[0043] 上述萘基脲‑哌啶类化合物与乙酸、二氢叶酸、苯甲酸、柠檬酸、山梨酸、丙酸、草酸、富马酸、马来酸、盐酸、苹果酸、磷酸、亚硫酸、硫酸、香草酸、酒石酸、抗坏血酸、硼酸、乳酸和乙二胺四乙酸中的至少一种形成的生物学可接受的盐。[0044] 上述的萘基脲‑哌啶类化合物及其生物学可接受的盐在制备抗肿瘤药物中的用途,其中所述抗肿瘤药物为治疗与STAT3信号传导相关的肿瘤的药物。[0045] 优选地,所述的抗肿瘤药物是指治疗乳腺癌、肝癌、肺癌、耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌的药物。[0046] 本发明的另一目的是提供一类具有靶向抗肿瘤活性的小分子化合物。[0047] 所述肿瘤具体可为STAT3高表达或组成型活化的肿瘤,包括但不限于乳腺癌、肝癌、肺癌、耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌等。[0048] 具体的说,本发明合成了一类具有全新结构的萘基脲‑哌啶类化合物IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1。通过MTT法检测此类化合物对肿瘤细胞的增殖抑制作用,通过流式细胞术检测化合物对肿瘤细胞的细胞周期和凋亡的影响,并通过免疫印迹等方法明确其对JAK2/STAT3信号的抑制作用。[0049] 结果表明,本发明的化合物IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1,可以有效抑制乳腺癌、肝癌、肺癌、耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌等细胞的增殖,抑制STAT3信号通路的活化。[0050] 所述肿瘤细胞为乳腺癌细胞MDA‑MB‑468,肝癌细胞HepG2、HCC97H,肺癌细胞PC9,奥希替尼耐药的肺癌细胞PC9‑AR,结肠癌细胞HT‑29,白血病细胞Jurkat,胃癌细胞HGC27,胰腺癌细胞BxPC‑3,前列腺癌细胞Lncap和食管癌细胞KYSE450。[0051] 总之,本发明提供了一种新的萘基脲‑哌啶类化合物以及它的衍生物在肿瘤治疗上的用途和潜在分子机制。附图说明[0052] 图1为IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1等对乳腺癌细胞MDA‑MB‑468,肝癌细胞HepG2,肺癌细胞PC9,奥希替尼耐药的肺癌细胞PC9‑AR,结肠癌细胞HT29,白血病细胞Jurkat,胃癌细胞HGC27,胰腺癌细胞BxPC‑3,前列腺癌细胞Lncap和食管癌细胞KYSE450的半数抑制率(IC50值)的检测结果;[0053] 图2为不同浓度的IY220816B‑1对MDA‑MB‑468细胞中STAT3、p‑STAT3(Tyr705)和CyclinD1蛋白表达的抑制作用。具体实施方式[0054] 为了使本发明的技术目的、技术方案和有益效果更加清楚,下面结合附图和具体实施例对本发明的技术方案作出进一步的说明。[0055] 在本发明合成式I化合物的方法中,反应所用的各种原材料是本领域技术人员根据已有知识可以制备得到的,或者是可以通过文献公知的方法制得的,或者是可以通过商业购得的。以上反应方案中所用的中间体、原材料、试剂、反应条件等均可以根据本领域技术人员已有知识做适当改变的。[0056] 在本发明中,除非另外说明,其中:(i)温度以摄氏度(℃)表示,操作在室温环境下进行;更具体地,所述室温是指20‑30℃;(ii)有机溶剂用常用干燥方法干燥,溶剂的蒸发使用旋转蒸发仪减压蒸发,浴温不高于50℃;展开剂和洗脱剂均为体积比;(iii)反应过程用1薄层色谱(TLC)跟踪;(iv)终产物具有满意的质子核磁共振(H‑NMR)。[0057] 实施例1:IY220816B‑1化合物的合成[0058][0059] 化合物IY220816B‑1的名称为4‑(2‑(piperidin‑1‑yl)ethoxy)‑N‑(4‑(3‑(pyridin‑4‑ylmethyl)ureido)naphthalen‑1‑yl)benzamide,[0060] 其合成路线如下:[0061][0062] 步骤1.tert‑butyl(4‑aminonaphthalen‑1‑yl)carbamate(中间体2A)[0063] 将原料1A(1g,5.31mmol,1.0eq),Boc2O(1.16g,5.31mmol,1.0eq)和Pd/C(100mg,0.1eq)溶于150ml甲醇中,氢气下搅拌反应12小时;TLC(PE/EA=2/1,Rf/product=0.25)显示原料反应完毕,有新点产生;将反应液用硅藻土过滤,乙酸乙酯淋洗,有机相旋干拌样过柱子,用(PE/EA=10/1~1/1)淋洗,得到中间体2A(1.05g,76.6%),黄色固体。[0064] 步骤2.tert‑butyl(4‑(4‑(2‑(piperidin‑1‑yl)ethoxy)benzamido)naphthalen‑1‑yl)carbamate(中间体3A)[0065] 将原料2A(400mg,1.55mmol,1.0eq),原料2a(386mg,1.55mmol,1.0eq),HBTU(705mg,1.86mmol,1.2eq)和DIEA(240mg,1.86mmol,1.2eq)溶于10mlDMF中,室温搅拌反应12小时;TLC(DCM/MeOH=20/1,Rf/product=0.35)显示原料反应完毕,有新点产生;将反应液用100ml乙酸乙酯稀释,并用饱和食盐水洗3次(100ml*3),有机相干燥旋干拌样过柱子,用(DCM/MeOH=100/1~20/1)淋洗,得到中间体3A(580mg,76.5%),黄色固体。[0066] 步骤3.N‑(4‑aminonaphthalen‑1‑yl)‑4‑(2‑(piperidin‑1‑yl)ethoxy)benzamide(中间体4A)[0067] 将原料3A(630mg,1.29mmol,1.0eq)溶于20ml甲醇中,加入10ml、4mol/L的氯化氢的乙酸乙酯溶液,室温搅拌反应2小时;TLC(DCM/MeOH=20/1,Rf/product=0)显示原料反应完毕,新点产生;将反应液直接旋干得到4A(600mg,97%),白色固体。[0068] 步骤4.4‑(2‑(piperidin‑1‑yl)ethoxy)‑N‑(4‑(3‑(pyridin‑4‑ylmethyl)ureido)naphthalen‑1‑yl)benzamide(IY220816B‑1)[0069] 将原料4A(100mg,0.22mmol,1.0eq)和原料5(44mg,0.22mmol,1.0eq)溶于20ml四氢呋喃中,120℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.2)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到IY220816B‑1(55mg,48.7%),黄色固体。[0070] 1HNMR(CDCl3,300MHz)δ:10.16(s,1H),8.82(s,1H),8.54(d,J=6.0Hz,2H),8.07(d,J=9.0Hz,1H),7.95(d,J=9.0Hz,2H),7.60(d,J=9.0Hz,2H),7.55‑7.47(m,2H),7.37(d,J=6.0Hz,2H),7.10(d,J=6.0Hz,2H),4.43(d,J=6.0Hz,2H),4.18(t,J=6.0Hz,2H),2.70(t,J=6.0Hz,2H),2.51(t,J=6.0Hz,2H),1.52(t,J=6.0Hz,2H),1.25(m,2H).[0071] 实施例2:ID220825A‑1化合物的合成[0072][0073] 化合物ID220825A‑1的名称为1‑(4‑(1‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ethoxy)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea,其合成路线如下:[0074][0075] 步骤1.1‑(2‑(4‑(1‑((4‑nitronaphthalen‑1‑yl)oxy)ethyl)phenoxy)ethyl)piperidine(中间体2B)[0076] 将原料1a(1.57g,6.28mmol,1.2eq)和叔丁醇钾(704mg,6.28mmol,1.2eq)溶于20ml四氢呋喃中,搅拌30分钟后加入原料1B(1.0g,5.23mmol,1.0eq),室温继续搅拌反应30分钟;TLC(DCM/MeOH=20/1,Rf/product=0.45)显示原料反应完毕,有新点产生;将反应液直接旋干过柱子,用DCM/MeOH=50/1~10/1)淋洗,得到中间体2B(1.7g,77.3%),黄色油状液体。[0077] 步骤2.4‑(1‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ethoxy)naphthalen‑1‑amine(中间体3B)[0078] 将原料2B(1g,2.38mmol,1.0eq)溶于乙醇中,升温至50℃,加入铁粉(664mg,11.89mmol,5.0eq)50℃继续搅拌反应30分钟;TLC(DCM/MeOH=20/1,Rf/product=0.25)显示原料反应完毕,有新点产生;将反应液用硅藻土过滤,滤液直接旋干拌样过柱子,用DCM/MeOH=50/1~10/1)淋洗,得到中间体3B(750mg,80.8%),棕红色油状液体。[0079] 步骤3.1‑(4‑(1‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)[0080] ethoxy)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(ID220825A‑1)[0081] 将原料3B(200mg,0.51mmol,1.0eq)和原料5(103mg,0.51mmol,1.0eq)溶于20ml四氢呋喃中,120℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.2)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到ID220825A‑1(120mg,44.7%),白色固体。[0082] 1HNMR(CDCl3,300MHz)δ:8.0(d,J=9.0Hz,2H),6.93(d,J=9.0Hz,2H),4.17(t,J=6.0Hz,2H),3.90(q,1H),2.82(t,J=6.0Hz,2H),2.58‑2.55(m,4H),1.66‑1.61(m,4H),1.50(t,J=3.0Hz,2H),1.25(d,J=6.0Hz,3H).[0083] 实施例3:IY220825A‑1化合物的合成[0084][0085] 化合物IY220825A‑1的名称为1‑(4‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea,其合成路线如下:[0086][0087] 步骤1.1‑(4‑bromonaphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(中间体2C)[0088] 将原料1C(1g,4.5mmol,1.0eq)和原料5(910mg,4.5mmol,1.0eq)溶于100ml四氢呋喃中,120℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.6)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~30/1)淋洗,得到中间体2C(810mg,50.6%),白色固体。[0089] 步骤2.1‑(4‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(IY220825A‑1)[0090] 将原料2C(200mg,0.56mmol,1.0eq),原料2b(186mg,0.56mmol,1.2eq),K2CO3(93mg,0.67mmol,1.2eq)和Pd(dppf)Cl2(12mg,0.056mmol,0.1eq)溶于1,4‑二氧六环(20ml)和水(2ml)中,100℃搅拌反应3小时;TLC(DCM/MeOH=10/1,Rf/product=0.2)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到IY220825A‑1(220mg,81.5%),白色固体。[0091] 1HNMR(CDCl3,300MHz)δ:8.0(d,J=9.0Hz,2H),6.93(d,J=9.0Hz,2H),4.17(t,J=6.0Hz,2H),2.82(t,J=6.0Hz,2H),2.58‑2.55(m,4H),1.66‑1.61(m,4H),1.50(t,J=3.0Hz,2H).[0092] 实施例4:IY221116B‑1化合物的合成[0093][0094] 化合物IY221116B‑1的名称为1‑(4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑1,2,4‑oxadiazol‑5‑yl)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea,[0095] 其合成路线如下:[0096][0097] 步骤1.5‑(4‑bromonaphthalen‑1‑yl)‑3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑1,2,4‑oxadiazole(中间体2D)[0098] 将原料1D(1g,3.98mmol,1.0eq),原料1b(1.05g,3.98mmol,1.0eq),HBTU(1.8g,4.8mmol,1.2eq)和DIEA(618mg,4.8mmol,1.2eq)溶于100mlDMF中,室温搅拌反应1小时,然后120℃反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.35)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到中间体2D(1.7g,89.1%),灰白色固体。[0099] 步骤2.N‑(2,4‑dimethoxybenzyl)‑4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)[0100] phenyl)‑1,2,4‑oxadiazol‑5‑yl)naphthalen‑1‑amine(中间体3D)[0101] 将原料2D(1g,2.09mmol,1.0eq),原料2c(349mg,2.09mmol,1.0eq),BINAP(130mg,0.209mmol,0.1eq),Pd(OAc)2(24mg,0.104mmol,0.05eq)和Cs2CO3(817mg,2.51mmol,1.2eq)溶于100ml甲苯中,氮气保护下,110℃搅拌反应12小时;TLC(DCM/MeOH=10/1,Rf/product=0.25)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到中间体3D(650mg,55.1%),白色固体。[0102] 步骤3.4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑1,2,4‑oxadiazol‑5‑yl)naphthalen‑1‑amine(中间体4D)[0103] 将原料3D(500mg,0.88mmol,1.0eq)溶解于20ml二氯甲烷,0℃滴加5ml三氟乙酸(67mmol),室温搅拌反应1小时;TLC(DCM/MeOH=10/1,Rf/product=0.25)显示原料反应完毕,新点产生;将反应液直接旋干,加乙酸乙酯(150ml)稀释,用饱和碳酸氢钠水溶液调pH=8,有机相干燥旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到中间体4D(350mg,95.4%),黄色固体。[0104] 步骤4.1‑(4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑1,2,4‑oxadiazol‑5‑yl)[0105] naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(IY221116B‑1)[0106] 将原料4D(200mg,0.48mmol,1.0eq)和原料5(97mg,0.48mmol,1.0eq)溶于20ml四氢呋喃中,120℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.1)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到IY221116B‑1(102mg,39.2%),黄色固体。[0107] 1HNMR(CDCl3,300MHz)δ:8.02(d,J=9.0Hz,2H),6.90(d,J=9.0Hz,2H),4.12(t,J=6.0Hz,2H),2.82(t,J=6.0Hz,2H),2.58‑2.53(m,4H),1.66‑1.60(m,4H),1.51(t,J=3.0Hz,2H).[0108] 实施例5:ID221028A‑1化合物的合成[0109][0110] 化合物ID221028A‑1的名称为1‑(4‑((4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ethynyl)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea,其合成路线如下:[0111][0112] 步骤1.1‑(4‑bromonaphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(中间体2C)[0113] 具体制备过程参见实施例3步骤1.[0114] 步骤2.1‑(4‑((4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ethynyl)naphthalen‑1‑yl)‑3‑(pyridin‑4‑ylmethyl)urea(ID221028A‑1)[0115] 将原料2C(200mg,0.56mmol,1.0eq),原料2d(129mg,0.56mmol,1.0eq),Pd(PPh3)Cl2(24mg,0.056mmol,0.1eq),CuI(10.69mg,0.056mmol,0.1eq)和三乙胺(227mg,2.25mmol,4eq)溶于10mlDMF中,升温至50℃搅拌反应2小时;TLC(DCM/MeOH=10/1,Rf/product=0.2)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到ID221028A‑1(80mg,28.5%),灰色固体。[0116] 1HNMR(CDCl3,300MHz)δ:8.10(d,J=9.0Hz,2H),6.99(d,J=9.0Hz,2H),4.25(t,J=6.0Hz,2H),2.85(t,J=6.0Hz,2H),2.56‑2.53(m,4H),1.63‑1.60(m,4H),1.52(t,J=3.0Hz,2H).[0117] 实施例6:IY220831B‑1化合物的合成[0118][0119] 化合物IY220831B‑1的名称为1‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑3‑(4‑(3‑(pyridin‑4‑ylmethyl)ureido)naphthalen‑1‑yl)urea,其合成路线如下:[0120][0121] 步骤1.tert‑butyl(4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ureido)naphthalen‑1‑yl)carbamate(中间体2F)[0122] 将原料2A(1g,3.87mmol,1.0eq),原料1c(0.85g,3.87mmol,1.0eq)和CDI(0.63g,3.87mmol,1.0eq)溶于50ml四氢呋喃中,70℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.3)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到中间体2F(1.02g,52.3%),黄色固体。[0123] 步骤2.tert‑butyl(4‑(3‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)ureido)naphthalen‑1‑yl)carbamate(中间体3F)[0124] 将原料2F(1g,1.98mmol,1.0eq)溶于20ml甲醇中,加入20ml、4mol/L的氯化氢的乙酸乙酯溶液;室温搅拌反应2小时;TLC(DCM/MeOH=10/1,Rf/product=0)显示原料反应完毕,新点产生;将反应液直接旋得到中间体3F(800mg,99%),白色固体。[0125] 步骤3.1‑(4‑(2‑(piperidin‑1‑yl)ethoxy)phenyl)‑3‑(4‑(3‑(pyridin‑4‑ylmethyl)ureido)naphthalen‑1‑yl)urea(IY220831B‑1)[0126] 将原料3F(200mg,0.49mmol,1.0eq)和原料5(99mg,0.49mmol,1.0eq)溶于20ml四氢呋喃中,120℃搅拌反应10小时;TLC(DCM/MeOH=10/1,Rf/product=0.1)显示原料反应完毕,新点产生;将反应液直接旋干拌样过柱子,用(DCM/MeOH=50/1~10/1)淋洗,得到IY220831B‑1(101mg,39.1%),黄色固体。[0127] 1HNMR(CDCl3,300MHz)δ:8.05(d,J=9.0Hz,2H),6.93(d,J=9.0Hz,2H),4.15(t,J=6.0Hz,2H),2.85(t,J=6.0Hz,2H),2.55‑2.53(m,4H),1.63‑1.60(m,4H),1.51(t,J=3.0Hz,2H).[0128] 实施例7:IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1等对乳腺癌、肝癌和肺癌等肿瘤细胞的增殖抑制作用[0129] 分别收集对数生长期的肿瘤细胞,调整细胞悬液浓度为5×10⁴个/mL,加入96孔细胞培养板,每孔体积100ul。以DMSO为溶剂对照,以公认的STAT3信号抑制剂WP1066(中文名称:(2E)‑3‑(6‑溴‑2‑吡啶基)‑2‑氰基‑N‑[(1S)‑1‑苯基乙基]‑2‑丙烯酰胺,CAS:857064‑38‑1,结构为 为阳性对照,将本发明所述的新型萘脲‑哌啶类化合物IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1等用DMSO稀释后加入培养孔,使体系中化合物的终浓度分别为0.1、0.3、1、3、10、30、100和300(μmol/L)。继续培养48h后,每孔加入MTT溶剂(5mg/ml)10μL,37℃孵育4h,吸弃培养上清,每孔加入150μlDMSO,摇床震荡脱色10min,酶标仪读值,测定在吸收波长为490nm下的OD值,记录结果,以化合物的剂量为横坐标,吸光值为纵坐标绘制细胞生长曲线。所述的IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1等对肿瘤细胞的半数抑制率(IC50值)的统计结果如图1所示。[0130] 图1的结果表明,与阳性对照药物WP1066相比,IY220816B‑1,ID220825A‑1,IY220825A‑1,IY221116B‑1,ID221028A‑1和IY220831B‑1等对乳腺癌、肝癌、肺癌、耐药的肺癌、结肠癌、白血病、胃癌、胰腺癌、前列腺癌和食管癌细胞均有更好的增殖抑制作用,特别是IY220816B‑1在乳腺癌的抑瘤活性最强。本申请以IY220816B‑1为重点研究对象,对此类化合物的抗肿瘤效应和作用机制进一步研究。[0131] 实施例8:IY220816B‑1对乳腺癌细胞中STAT3信号通路的抑制作用[0132] 一、细胞培养及加药:a.取对数生长期的MDA‑MB‑468细胞,用胰酶消化后,用含510%胎牛血清的L‑15培养基制成密度为4×10个/mL的单细胞悬液,以每孔2mL细胞悬液接种至6孔板中。b.37℃培养箱孵育(MDA‑MB‑468细胞培养不需CO2)。待细胞贴壁后,加入IY220816B‑1使其终浓度分别为0,0.015,0.03和0.06μM。c.继续培养48h后,用RIPA裂解液裂解细胞并收集蛋白。[0133] 二、细胞收集和裂解:a.弃上层培养基,用预冷的PBS洗细胞两次。每孔加入预冷的RIPA细胞裂解液(蛋白酶抑制剂和PMSF与裂解液均以1:100的比例提前加入混匀)100μL。[0134] b.在冰上裂解3min,用细胞刮子将细胞刮下来,收集到1.5mLEP管中;放在冰上裂解30min,每隔6min涡旋一次。c.4℃,12000g离心10min。d.将细胞上清转移到新的EP管中。细胞上清分两部分:取5μL加入到1.5mL的EP管中用于BCA测蛋白含量,再加入45μL的1×PBS混匀备用;剩余的细胞上清定量都取80μL,加入5×SDSLoadingBuffer20μL,混匀后在沸水中煮沸10min,离心后上样或置于‑20℃冰箱中保存。e.蛋白浓度测定步骤:[0135] (1)BCA工作液配制:根据标准品和待测样品的个数,计算出总共所需A与B混合工作液的量。按BCA实剂A与B体积比50:1的比例,配制好工作液,涡旋振荡混匀备用。[0136] (2)1×PBS稀释蛋白标准品:[0137]7管号 1×PBS(μl) BSA标准品用量 BSA标准品(μg/ml)A 0 100 2000B 200 200 1000C 200 200(从B管中取) 500D 200 200(从C管中取) 250E 200 200(从D管中取) 125F 400 100(从E管中取) 25G 200 0 0(空白)[0138] (3)将蛋白标准液和用PBS稀释好的样品上清液(10倍稀释)各取25μL加入到新的96孔板中。然后再分别加入200μL提前配好的BCA工作液充分混匀。切记不要吹打产生气泡,盖紧96孔板板盖,在37℃恒温箱中反应30min。(4)取出96孔板恢复至室温3~5min,在酶标仪上测定A562的吸光度值,拷出获得的数值保存于Excel表中。作出标准曲线并计算出每个样品1μL的蛋白含量以备蛋白上样。[0139] 三、SDS‑PAGE:(1)固定制胶板,配制10%的SDS‑PAGE分离胶。[0140] 按照下表配制分离胶:10mL[0141][0142][0143] (2)将混好的分离胶分别加入到2块胶板中,加到离顶部1.0cm的位置,用无水乙醇填满胶板,静置30~45min。(3)分离胶凝好后,倒出剩余的无水乙醇,并用滤纸将剩余无水乙醇吸干净。(4)按照下表配制5%浓缩胶5mL[0144]去离子水 2.77mL30%(m/v)Acrylamide 830μL0.5MTris‑HCl(PH6.8)缓冲液 1.26mL10%(m/v)SDS 50μL10%(m/v)APS 50μLTEMED 5μLTotal 5mL[0145] (5)将配制好的浓缩胶缓慢地加入胶板中,避免产生气泡,插入梳子,静置30~45min。[0146] (6)取出蛋白样品,100℃水浴加热5min,10000rpm,离心5min。(7)将胶板固定到电泳槽中,加入SDS‑PAGE电泳缓冲液,拔出梳子,按照顺序将处理好的蛋白样品加入到样品槽中,每孔蛋白50μg。(8)80V电泳40min。(9)换电压120V电泳大约1.5h直至溴酚蓝跑出胶体;[0147] 四、Western‑blot:(1)将电泳完毕的SDS‑PAGE胶放入TBST缓冲液中漂洗一次,蛋白胶置于转膜缓冲液中浸泡。(2)将一层棉垫在膜转移缓冲液中浸湿,用镊子夹到转膜仪上,按照黑板、棉垫、滤纸、蛋白胶、PVDF膜、滤纸、棉垫和白板的顺序放好,夹紧,放入转膜仪。每层之间若有气泡应用玻璃实管轻轻滚动将其赶出。(3)打开转膜仪,以300mA恒流转印80min。(4)将膜放入TBST缓冲液中,漂洗3次,每次8min。(5)用5%BSA‑TBST封闭液20mL,室温封闭2h。(6)加入一抗,4℃60rpm过夜孵育。(7)室温,摇床60rpm,以TBST洗膜三次,每次10min。(8)加入二抗,室温孵育1h。(9)室温,摇床60rpm,以TBST洗膜三次,每次10min。(10)取化学发光底物实剂溶液A和溶液B各1ml,室温显色2min。(11)用滤纸将膜上的液体吸干,上机曝片。[0148] 五、试剂配制:[0149] (1)10%SDS:称量1g高纯度(电泳级)的SDS置于10mL离心管中,加入约8mL去离子水,加热溶解,定容至10mL,室温保存。[0150] (2)10%过硫酸铵(Ammoniumpersulfate,AP):称量1g过硫酸铵,加入约10mL去离子水后搅拌溶解,储存于4℃。[0151] (3)5×电泳缓冲液:称取Tris15.1g、Glycine94g、SDS5.0g于烧杯中,加入1L双蒸水溶解,室温保存,用时稀释5倍。[0152] (4)转膜缓冲液:称取Tris5.8g,甘氨酸11.6g、SDS0.75g于烧杯中,加入700mL双蒸水,溶解后定容至800mL,最后加入甲醇200mL。[0153] (5)1.5mol/L的Tris‑HCL,100ml:则用18.15gtris溶于80ml水中用4NHcl调至8.8,定容100ml即可。[0154] (6)0.5mol/L的Tris‑HCL,1000ml:称60.5克tris碱,加水到850ml,加浓盐酸搅拌到全部溶解后调pH到6.8,加水到1L。[0155] (7)TBS缓冲液:称取NaCl8.8g于800mL蒸馏水中,溶解,加入10mL1mol/LTrisHCl(pH7.5),定容至1L,室温保存。[0156] (8)TBST缓冲液:1LTBS缓冲液中加入20%Tween20500μL,使Tween20的终浓度为0.1%,现用现配。[0157] (9)封闭液,抗体稀释液:TBST缓冲液中加入5%脱脂奶粉或BSA,现用现配。[0158] 结果如图2所示,Westernblot的结果显示,0.06μM的IY220816B‑1可以显著抑制MDA‑MB‑468细胞中STAT3总蛋白(T‑STAT3)、STAT3活化的关键标志物p‑STAT3(Tyr705)和STAT3的下游靶蛋白CyclinD1的表达水平。[0159] 综上结果表明,以IY220816B‑1为代表的此种哌嗪类化合物可以有效抑制多种肿瘤细胞的增殖,并对STAT3及其相关蛋白具有明显的抑制作用,显示了良好的靶向抗肿瘤效应。按照药物开发的一般途径(先进行常规的抗肿瘤体外筛选,然后进行针对性的研究),本发明的化合物可以应用到与细胞增殖异常相关的肿瘤治疗药物中,可通过与人体可接受的成盐或与药用载体混合制备抗肿瘤药物。[0160] 最后所应说明的是:上述实施例仅用于说明而非限制本发明的技术方案,任何对本发明进行的等同替换及不脱离本发明精神和范围的修改或局部替换,其均应涵盖在本发明权利要求保护的范围。
专利地区:河南
专利申请日期:2023-02-28
专利公开日期:2024-10-18
专利公告号:CN116178248B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。
本平台为商业科创服务平台 非政府政务服务网站
技术及运营:陕西弈聪软件信息技术股份有限公司
工信部备案号:陕ICP备16002714号-3
公安备案号: 陕公网安备61019402000311号
联系电话:+86-13679229477




