 产学研创新服务平台(全国)


新疆阿魏中倍半萜香豆素化合物及其制备方法和应用
更新时间:2026-08-11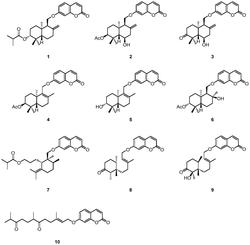 专利申请类型:发明专利;
地区:辽宁-本溪;
源自:本溪高价值专利检索信息库;
专利名称:新疆阿魏中倍半萜香豆素化合物及其制备方法和应用
专利类型:发明专利
专利申请号:CN202310152090.5
专利申请(专利权)人:沈阳药科大学
权利人地址:辽宁省本溪市高新技术产业开发区华佗大街26号
专利发明(设计)人:发明人:李宁,陈刚,周地,侯悦,张雪妮
专利摘要:本发明属于医药技术领域,具体涉及新疆阿魏根中的倍半萜香豆素类化合物及其制备方法和应用。#imgabs0#本发明首次提供了以新疆阿魏根为原料,制备、鉴定10个倍半萜香豆素类衍生物的方法,并且系统评价了其神经保护方面的活性,阐明了其在开发和治疗神经退行性疾病药物方面的应用。
主权利要求:
1.具有如下结构的新疆阿魏中倍半萜香豆素化合物及其药学上可接受的盐:
2.权利要求1所述的化合物及其药学上可接受的盐的制备方法,其特征在于,该方法包括如下步骤:(1)新疆阿魏(FerulasinkiangensisK.M.)根用乙醇或甲醇提取,回收提取液得粗提物;
(2)步骤(1)所得乙醇粗提物用水溶解,经石油醚、二氯甲烷、乙酸乙酯、正丁醇依次萃取,每个有机相萃取3次,得到不同极性部位的萃取物;
(3)步骤(2)所得的萃取物经硅胶柱色谱法分离,以石油醚和乙酸乙酯混合溶剂、或石油醚和丙酮混合溶剂、或氯仿和丙酮混合溶剂、或二氯甲烷和丙酮混合溶剂、或氯仿和甲醇混合溶剂、或二氯甲烷和甲醇混合溶剂梯度洗脱;
(4)步骤(3)中所得流分经ODS柱色谱分离,以甲醇‑水或乙腈‑水混合溶剂为流动相梯度洗脱;
(5)步骤(4)中所得甲醇‑水或乙腈‑水洗脱物经HPLC进一步分离,以甲醇和水混合溶剂或以乙腈和水混合溶剂为流动相梯度洗脱,得到化合物2、3。
3.根据权利要求2所述的方法,其特征在于:所述步骤(1)中所述的提取方法为加热回流乙醇提取、加热回流甲醇提取或加热超声提取2~5次,乙醇的体积浓度为70%~95%,甲醇的体积浓度为60%~90%,料液比为1:8~1:20g/mL。
4.根据权利要求2所述的方法,其特征在于:所述步骤(2)中所述的有机溶剂萃取法,按照水相和有机相的体积比为1:1~1:5,分别使用石油醚或环己烷、二氯甲烷或氯仿、乙酸乙酯、正丁醇依次萃取3~5次,减压回收以上有机溶剂。
5.按照权利要求2所述的方法,其特征在于:所述步骤(3)中所述的石油醚和乙酸乙酯,石油醚和丙酮混合溶剂的体积比为100:10~1:1,二氯甲烷和丙酮,氯仿和丙酮的混合溶剂、二氯甲烷和甲醇混合溶剂、或氯仿和甲醇的混合溶剂的体积比为100:1~1:1。
6.按照权利要求2所述的方法,其特征在于:所述步骤(4)中所述甲醇和水混合溶剂中甲醇与水的体积比为1:9~9:1,乙腈和水混合溶剂中乙腈与水的体积比为1:9~9:1。
7.按照权利要求2所述的方法,其特征在于:所述步骤(5)中所述的甲醇和水混合溶剂中甲醇与水的体积比为4:6~9:1,乙腈和水混合溶剂中乙腈与水的体积比为4:6~9:1。
8.一种药物组合物,其特征在于,包含权利要求1所述化合物及其药学上可接受的盐和药学上可接受的载体。
9.权利要求1所述化合物及其药学上可接受的盐或权利要求8所述的药物组合物在制备预防或治疗神经退行性疾病药物中的应用。 说明书 : 新疆阿魏中倍半萜香豆素化合物及其制备方法和应用技术领域[0001] 本发明属于医药技术领域,具体涉及新疆阿魏根中的倍半萜香豆素类化合物及其制备方法和应用。背景技术[0002] 新疆阿魏(FerulasinkiangensisK.M.Shen.)是伞形科(Umbelliferae)阿魏属(FerulaL.)植物。阿魏属植物全球有150多种,主要分布在欧洲南部、地中海地区和非洲北部,伊朗、阿富汗、中亚地区和西伯利亚地区以及印度、巴基斯坦等地也有分布。我国阿魏属植物有26种1变种。[0003] 新疆阿魏,为多年生一次结果或多次结果的草本,主产于我国新疆,少数种类在甘肃、宁夏、陕西、山西、内蒙古、辽宁、黑龙江、河北、河南、山东、江苏、安徽、云南、西藏等省区也有分布。新疆阿魏是我国传统中药,药用历史悠久,始载于《唐本草》,历代本草中有记载其具有截疟、消积、解毒、杀虫、祛痰、疏风、活血和通经等功效,民间常用于治疗消化系统疾病。现代药理学研究表明新疆阿魏具有抑菌、杀虫、抗过敏、抗肿瘤等广泛药理作用,其主要含有倍半萜香豆素、含硫化合物、多糖和芳香族类等多种化学成分。发明内容[0004] 本发明的提供具有如下结构的新疆阿魏中倍半萜香豆素化合物及其药学上可接受的盐,下述化合物提取自新疆阿魏(FerulasinkiangensisK.M.Shen.)。[0005][0006] 本发明又一目的是提供上述新疆阿魏中倍半萜香豆素化合物及其药学上可接受的盐的制备方法,其特征在于,该方法包括如下步骤:[0007] (1)新疆阿魏(FerulasinkiangensisK.M.)根用乙醇或甲醇提取,回收提取液得粗提物;[0008] (2)步骤(1)所得乙醇粗提物用水溶解,经石油醚、二氯甲烷、乙酸乙酯、正丁醇依次萃取,每个有机相萃取3次,得到不同极性部位的萃取物;[0009] (3)步骤(2)所得的萃取物经硅胶柱色谱法分离,以石油醚和乙酸乙酯混合溶剂、或石油醚和丙酮混合溶剂、或氯仿和丙酮混合溶剂、或二氯甲烷和丙酮混合溶剂、或氯仿和甲醇混合溶剂、或二氯甲烷和甲醇混合溶剂梯度洗脱;[0010] (4)步骤(3)中所得流分经ODS柱色谱分离,以甲醇‑水或乙腈‑水混合溶剂为流动相梯度洗脱;[0011] (5)步骤(4)中所得甲醇‑水或乙腈‑水洗脱物经HPLC进一步分离,以甲醇和水混合溶剂或以乙腈和水混合溶剂为流动相梯度洗脱,得到化合物1‑10。[0012] 优选地,所述步骤(1)中所述的提取方法为加热回流乙醇提取、加热回流甲醇提取或加热超声提取2~5次,乙醇的体积浓度为70%~95%,甲醇的体积浓度为60%~90%,料液比为1:8~1:20g/mL。[0013] 优选地,所述步骤(2)中所述的有机溶剂萃取法,按照水相和有机相的体积比为1:1~1:5,分别使用石油醚或环己烷、二氯甲烷或氯仿、乙酸乙酯、正丁醇依次萃取3~5次,减压回收以上有机溶剂。[0014] 优选地,所述步骤(3)中所述的石油醚和乙酸乙酯,石油醚和丙酮混合溶剂的体积比为100:10~1:1,二氯甲烷和丙酮,氯仿和丙酮的混合溶剂、二氯甲烷和甲醇混合溶剂、或氯仿和甲醇的混合溶剂的体积比为100:1~1:1。[0015] 优选地,所述步骤(4)中所述甲醇和水混合溶剂中甲醇与水的体积比为1:9~9:1,乙腈和水混合溶剂中乙腈与水的体积比为1:9~9:1。[0016] 优选地,所述步骤(5)中所述的甲醇和水混合溶剂中甲醇与水的体积比为4:6~9:1,乙腈和水混合溶剂中乙腈与水的体积比为4:6~9:1。[0017] 本发明的另一目的是提供一种药物组合物。[0018] 一种药物组合物,包含具有如下结构的新疆阿魏中倍半萜香豆素化合物及其药学上可接受的盐和药学上可接受的载体,[0019][0020] 本发明的另一目的是提供上述新疆阿魏中倍半萜香豆素化合物及其药学上可接受的盐或权利所述药物组合物在制备预防或治疗神经退行性疾病药物中的应用。[0021] 本发明的有益效果为:本发明首次提供了以新疆阿魏根为原料,制备、鉴定10个新疆阿魏中倍半萜香豆素类衍生物的方法,并且系统评价了其神经保护方面的活性,阐明了其在开发和治疗神经退行性疾病药物方面的应用。具体实施方式[0022] 下述非限制性实施例可以使本领域的普通技术人员更全面地理解本发明,但不以任何方式限制本发明。[0023] 下述实施例中所述试验方法,如无特殊说明,均为常规方法;所述试剂和材料,如无特殊说明,均可从商业途径获得。[0024] 本发明的目的在于提供一系列新疆阿魏中倍半萜香豆素类化合物及其制备方法和新的医药用途。[0025] 本发明提供了如下10个具体化合物:[0026][0027] 本发明还提供了所述新疆阿魏中倍半萜香豆素类化合物1‑10的制备方法,该方法包括如下步骤:[0028] (1)新疆阿魏(FerulasinkiangensisK.M.)根用70%~95%的乙醇或60%~90%的甲醇加热回流提取,回收提取液得粗提物;[0029] (2)步骤(1)所得粗提物经水溶解后,按照水相和有机相的体积比1:1~1:5,用石油醚或环己烷、二氯甲烷或氯仿、乙酸乙酯、正丁醇依次萃取3次,得到不同极性的萃取物;[0030] (3)步骤(2)所得萃取物经有机溶剂溶解后取硅胶拌样干燥,经硅胶柱色谱法分离,以石油醚和乙酸乙酯混合溶剂100:10~1:1,或石油醚和丙酮混合溶剂100:10~1:1,或二氯甲烷和丙酮混合溶剂100:1~1:1,或氯仿和丙酮混合溶剂100:1~1:1,或氯仿和甲醇混合溶剂100:1~1:1,或二氯甲烷和甲醇混合溶剂100:1~1:1梯度洗脱;[0031] (4)上述步骤(3)中所得流分经ODS柱色谱分离,以甲醇‑水1:9~9:1或乙腈‑水2:8~8:2的混合溶剂为流动相梯度洗脱;[0032] (5)上述步骤(4)中所得甲醇和水、乙腈和水洗脱物经HPLC进一步分离,以甲醇和水混合溶剂4:6~9:1或以乙腈和水3:7~8:2混合溶剂为流动相梯度洗脱,得到化合物1、2、3、4、5、6、7、8、9和10。[0033] 本发明提供的所述新疆阿魏中倍半萜香豆素类化合物1‑10的制备方法,步骤(1)所述提取方法为加热回流乙醇提取、加热回流甲醇提取或加热超声提取2~5次,所用溶剂为70%~95%的乙醇或60%~90%的甲醇,优选80%~95%的乙醇或70%~90%的甲醇。料液比为1:8~1:20g/mL,优选1:10~1:15g/mL。[0034] 本发明提供的所述倍半萜香豆素类化合物1‑10的制备方法,步骤(2)所述有机溶剂萃取法,采用水溶解粗提物,按照水相和有机相的体积比1:1~1:5,优选1:1~1:3,分别使用石油醚或环己烷、二氯甲烷或氯仿、乙酸乙酯、正丁醇依次萃取3次,优选4次,减压回收以上有机溶剂。[0035] 本发明提供的所述倍半萜香豆素类化合物1‑10的制备方法,步骤(3)所述的石油醚和乙酸乙酯,或石油醚和丙酮混合溶剂的体积比例为100:5~1:1,优选100:10~1:1;二氯甲烷和丙酮,或氯仿和丙酮,或二氯甲烷和甲醇,或氯仿和甲醇的混合溶剂的体积比例为100:1~3:1,优选100:3~5:1。[0036] 本发明提供的所述倍半萜香豆素类化合物1‑10的制备方法,步骤(4)所述的甲醇和水混合溶剂的体积比例为1:9~9:1,优选4:6~9:1,乙腈和水混合溶剂的体积比例为2:8~8:2,优选3:7~8:2。[0037] 本发明提供的所述倍半萜香豆素类化合物1‑10的制备方法,步骤(5)所述的甲醇和水混合溶剂的体积比例为4:6~9:1,优选5:5~9:1,乙腈和水混合溶剂的体积比例为3:7~8:2,优选4:6~8:2。[0038] 本发明以LPS诱导BV‑2小胶质细胞过度活化模型,对制备得到的倍半萜香豆素类化合物1‑10的制备方法的抗神经炎症进行了评价。结果显示,新化合物2,3,4,6,7,10能够抑制LPS诱导的过度活化的BV‑2小胶质细胞NO的释放,表现出显著的抗神经炎症活性。因此,本发明中制备的新倍半萜香豆素类化合物可在开发治疗神经退行性疾病药物方面应用。[0039] 实施例1[0040] (1)新疆阿魏根1000g用95%乙醇加热回流提取3次(用量:9L),减压回收提取液得粗提物;[0041] (2)上述步骤(1)所得粗提物经水溶解后,按照水相和有机相的体积比1:1,用石油醚、二氯甲烷、乙酸乙酯、正丁醇依次萃取3次,得到不同极性的萃取物;[0042] (3)上述步骤(2)所得二氯甲烷萃取物,经硅胶柱色谱分离,依次以石油醚和乙酸乙酯混合溶剂:100:5,10:1,8:1,5:1,3:1,1:1洗脱;[0043] (4)上述步骤(3)中所得的石油醚:乙酸乙酯8:1~1:1流分经ODS色谱,用甲醇‑水3:7,5:5,7:3,9:1的混合溶剂梯度洗脱;[0044] (5)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=80:20,得到化合物7(tR=14min)(收率为0.0014‰)和化合物1(tR=16min)(收率为0.00006‰)、化合物2(tR=22min)(收率为0.00004‰)。[0045] (6)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=70:30,得到化合物9(tR=15min)(收率为0.00055‰)和化合物8(tR=20min)(收率为0.00009‰)。[0046] (7)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=72:28,得到化合物5(tR=35min)(收率为0.0029‰)和化合物4(tR=30min)(收率为0.00007‰)。[0047] (8)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=69:31,得到化合物6(tR=70min)(收率为0.0006‰)。[0048] (9)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=65:35,得到化合物10(tR=38min)(收率为0.0053‰)和化合物3(tR=40min)(收率为0.0011‰)。[0049] 根据化合物1~10的理化性质和波谱数据鉴定了其结构。[0050] 化合物1的结构鉴定数据如下:[0051] 白色固体(甲醇), (c0.3,CH3OH)。HR‑ESI‑MS给出准分子离子峰m/+ 1z453.2642[M+H] (calcd.453.2641forC28H37O5),提示分子式为C28H36O5,不饱和度为11。HNMR(600MHz,CDCl3)低场区给出了7‑羟基香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.36(1H,d,J=8.3Hz,H‑5),6.80(1H,overlapped,H‑8),6.78(1H,overlapped,H‑6),6.24(1H,d,J=9.5Hz,H‑3);高场区可见倍半萜母核氢信号:δH4.48(1H,m,H‑3'),4.30(1H,dd,J=10.0,6.0Hz,H‑11'a),4.02(1H,dd,J=10.0,6.0Hz,H‑11'b)为连氧碳上氢信号,δH1.02(3H,s,CH3‑15'),0.92(3H,s,CH3‑13'),0.90(3H,s,CH3‑14')为三组甲基氢信号。此外,还可观察到一组异丙酰基片段氢信号:δH2.54(1H,hept,J=7.0Hz,CH‑isopropyl),1.1813(3H,d,J=7.0Hz,CH3‑isopropyl),1.16(3H,d,J=7.0Hz,CH3‑isopropyl)。C‑NMR(150MHz,CDCl3)中可见9个7‑羟基香豆素母核特征碳信号(δC:162.0,161.4,156.0,143.5,128.9,113.2,113.1,112.7,102.0),15个倍半萜骨架碳信号(δC:146.7,111.6,80.2,68.2,56.7,46.8,38.2,37.7,34.6,32.4,28.5,24.1,22.9,22.3,17.0)和一组异丙酰基碳信号(δC:176.9,34.6,19.3,19.1)。综上,提示化合物1为阿魏属植物特征性成分倍半萜香豆素。[0052] 利用HSQC将所有的氢碳信号进行归属(表1,表2),并通过HMBC谱确认了甲氧基的连接位置。在HMBC中,δH4.30(H,dd,H‑11a),4.02(H,dd,H‑11b)与δC162.0(C‑7)存在远程相关,提示倍半萜片段与香豆素母核的C‑7位通过氧原子相连;δH4.48(1H,m,H‑3')与δC176.9(C=O)远程相关提示异丙酰氧基取代在C‑3'位;δH4.82(1H,br.s,H‑12'a),4.73(1H,br.s,H‑12'b)与δC56.7(C‑9'),32.4(C‑7')的远程相关提示双键连接在C‑8'位。δH1.02(3H,s,CH3‑15')与δC56.7(C‑9'),46.8(C‑5'),34.6(C‑1')的远程相关,提示CH3‑15'连接在C‑10'位。从而确定该化合物结构为isobutyrylfarnesiferol,进一步通过实验和计算ECD数据对比确定了化合物1的绝对构型为3'R,5'S,9'S,10'R。[0053] 综上鉴定化合物1为3'R,5'S,9'S,10'R‑isobutyrylfarnesiferol,经检索为一未见文献报道的新化合物。[0054] 化合物2的结构鉴定数据如下:[0055] 白色固体(甲醇), (c0.43,CH3OH)。HR‑ESI‑MS给出准分子离子峰m/+ 1z458.2539[M+NH4](calcd.458.2543forC26H36NO6),提示分子式为C28H36O5,不饱和度为11。HNMR(600MHz,CDCl3)低场区给出了7‑羟基香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.36(1H,d,J=8.5Hz,H‑5),6.83(1H,dd,J=8.5,2.4Hz,H‑6),6.80(1H,d,J=2.4Hz,H‑8),6.25(1H,d,J=9.5Hz,H‑3);高场区可见倍半萜母核氢信号:δH4.88(1H,br.s,H‑12'a),4.79(1H,br.s,H‑12'b)为末端双键氢信号,δH4.62(1H,br.s,H‑3'),4.37(1H,dd,J=9.9,5.0Hz,H‑11'a),4.15(1H,dd,J=9.9,6.8Hz,H‑11'b)为连氧碳上氢信号,δH1.20(3H,s,CH3‑13'),1.11(3H,s,CH3‑14'),1.02(3H,s,CH3‑15')为三组甲基氢信号;此外,δH2.0713(3H,s,COCH3)为一组乙酰氧基氢信号。C‑NMR(150MHz,CDCl3)中可见9个7‑羟基香豆素母核特征碳信号(δC:162.1,161.4,156.0,143.6,128.9,113.5,113.2,112.7,101.5),15个倍半萜骨架碳信号(δC:144.0,112.9,80.4,70.2,67.8,56.5,47.9,44.2,38.1,37.3,31.6,30.6,23.6,23.0,22.3),2个乙酰基碳信号(δC:170.6,21.4),其核磁数据与化合物1类似,不同之处在于化合物2中的C‑3'位为乙酰氧基取代,并且多出一个连氧氢信号δH3.97(1H,td,J=10.7,5.0Hz,H‑6'),说明倍半萜片段出现羟基取代。[0056] 利用HSQC将所有的氢碳信号进行归属(表1,表2),并通过HMBC谱确认了甲氧基的连接位置。在HMBC中,δH4.37(H,dd,H‑11a),4.15(H,dd,H‑11b)与δC162.1(C‑7)存在远程相关,提示倍半萜片段与香豆素母核的C‑7位通过氧原子相连;δH4.62(1H,br.s,H‑3')与δC170.6(C=O)远程相关提示乙酰氧基取代在C‑3'位;δH4.88(1H,br.s,H‑12'a),4.79(1H,br.s,H‑12'b)与δC56.5(C‑9'),44.2(C‑7')的远程相关提示双键连接在C‑8'位。δH3.97(1H,td,J=10.7,5.0Hz,H‑6')与δC47.9(C‑5')的远程相关,提示C‑6'位有羟基取代。从而确定该化合物结构为sinkianolC,进一步通过实验和计算ECD数据对比确定了化合物2的绝对构型为3'S,5'S,6'R,9'S,10'S。[0057] 综上鉴定化合物2为3'S,5'S,6'R,9'S,10'S‑sinkianolC,经检索为一未见文献报道的新化合物。[0058] 化合物3的结构鉴定数据如下:[0059] 白色固体(甲醇), ‑56.0(c0.5,CH3OH)。HR‑ESI‑MS给出准分子离子峰m/z+397.2015[M+H]:(calcd.forC24H29O5,397.2015),分子式为C24H28O5,不饱和度为11。[0060] 1HNMR(600MHz,CDCl3)低场区给出了7‑羟基香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.37(1H,d,J=8.4Hz,H‑5),6.82(1H,dd,J=8.4,2.4Hz,H‑6),6.81(1H,d,J=2.4Hz,H‑7),6.26(1H,d,J=9.5Hz,H‑3)。1DNMR数据(Table2‑3)提示化合物3和化合物2较为相似,不同之处在于化合物3缺少乙酰氧基氢碳信号,但多出一个酮羰基碳信号δC217.2,并且C‑1',C‑2',C‑4'碳信号向低场位移。因此推测化合物3与化合物2结构类似,且C‑3'位可能被羰基取代。[0061] 利用HSQC将所有的氢碳信号进行归属(表1,表2)。在HMBC中δH4.31(1H,dd,J=9.8,5.8Hz,H‑11'a),4.15(1H,dd,J=9.8,6.3Hz,H‑11'b)与δC161.8(C‑7)远程相关,提示倍半萜片段通过氧原子连接在香豆素的C‑7位;δH4.96(1H,t,J=2.0Hz,H‑12'a),4.87(1H,t,J=2.0Hz,H‑12'b)与δC54.8(C‑9'),42.9(C‑7')远程相关,提示双键取代在倍半萜的C‑8'位(Figure2‑27)。δH1.36(3H,s,CH3‑13'),1.33(3H,s,CH3‑14')分别与δC217.2(C‑3')远程相关,δH2.08(m,H‑1'α),1.66(m,H‑1'β)分别与δC217.2(C‑3')远程相关,提示酮羰基连接在C‑3'位。从而确定该化合物结构为farnesiferoneC,进一步通过实验和计算ECD数据对比确定了化合物3的绝对构型为5'S,6'R,9'S,10'S。[0062] 综上鉴定化合物3为(5'S,6'R,9'S,10'S)‑farnesiferoneC,经检索为一未见文献报道的新化合物。[0063] 化合物4的结构鉴定数据如下:[0064] 白色固体(甲醇), ‑34.2(c0.3,CH3OH)。HR‑ESI‑MS给出准分子离子峰m/+z425.2337[M+H]:(calcd.forC26H33O5,425.2328),分子式为C26H32O5,不饱和度为10。[0065] 1HNMR(400MHz,CDCl3)低场区给出了7‑羟基香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.37(1H,d,J=9.3Hz,H‑5),6.89(1H,m,H‑6),6.88(1H,m,H‑8),6.24(1H,d,J=9.5Hz,H‑3);高场区可见倍半萜母核氢信号:δH4.70(1H,br.s,H‑3'),δH4.56(1H,d,J=10.0Hz,H‑11'a),4.42(1H,d,J=10.0Hz,H‑11'b)为连氧碳上氢信号,δH1.72(3H,s,CH3‑12'),1.06(3H,s,CH3‑15'),0.94(3H,s,CH3‑13'),0.90(3H,s,CH3‑14')为四组13甲基氢信号;此外,δH2.07(3H,s,COCH3)为乙酰基氢信号。C‑NMR(100MHz,CDCl3)(Figure2‑11)可见9个7‑羟基香豆素母核特征碳信号(δC:162.6,161.4,156.1,143.5,128.8,113.3,113.2,112.6,101.6),15个倍半萜骨架碳信号(δC:136.0,135.4,77.7,64.7,45.8,37.9,36.9,33.7,30.2,23.3,27.8,21.8,20.8,19.7,18.4)和2个乙酰氧基碳信号(δC:170.9,21.5)。根据以上NMR数据推测该化合物为倍半萜香豆素。[0066] 利用HSQC将所有的氢碳信号进行归属(表1,表2)。在HMBC中δH4.56(1H,d,J=10.0Hz,H‑11'a),4.42(1H,d,J=10.0Hz,H‑11'b)与δC162.6(C‑7)远程相关,提示倍半萜片段通过氧原子与香豆素母核的C‑7位相连;δH4.70(1H,br.s,H‑3')与δC170.9(C=O)远程相关提示乙酰氧基连接在C‑3'位(Figure2‑12)。δH1.72(3H,s,CH3‑12')与δC135.4(C‑9'),33.4(C‑7')远程相关提示CH3‑12'连接在C‑8'位;δH1.06(3H,s,CH3‑15')与δC135.4(C‑9'),45.8(C‑5'),30.2(C‑1')远程相关提示CH3‑15'连接在C‑10'上。从而确定该化合物结构为farnesiferolacetate,进一步通过实验和计算ECD数据对比确定了化合物4的绝对构型为3'R,5'R,10'S。[0067] 综上鉴定化合物4为(3'R,5'R,10'S)‑farnesiferolacetate,经检索为一未见文献报道的新化合物。[0068] 化合物5的结构鉴定数据如下:[0069] 黄色油状(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z 405.2046[M+Na]+(calcd.405.2036forC24H30O4Na),提示分子式为C24H30O4,不饱和度为10。[0070] 1H‑NMR(400MHz,CDCl3)谱中,低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.62(1H,d,J=9.5Hz,H‑4),7.35(1H,d,J=9.3Hz,H‑5),6.83(1H,overlap,H‑6),6.79(1H,overlap,H‑8),6.23(1H,d,J=9.5Hz,H‑3);1组连氧亚甲基氢信号:δH4.53(1H,d,J=10.0Hz,Ha‑11′),4.38(1H,d,J=10.0Hz,Hb‑11′);1个连氧次甲基氢信号:δH3.27(1H,dd,J=11.3,4.5Hz,H‑3′)。高场区给出4个甲基氢信号:δH1.68(3H,s,CH3‑12′),1.03(3H,s,13CH3‑13′),1.02(3H,s,CH3‑15′),0.82(3H,s,CH3‑14′)。C‑NMR(100MHz,CDCl3)谱显示24个碳信号,9个为7‑O‑取代的香豆素母核特征碳信号δC162.6(C‑7),161.4(C‑2),156.0(C‑9),143.6(C‑4),128.8(C‑5),113.3(C‑6),113.1(C‑3),112.6(C‑10),101.6(C‑8);15个为倍半萜单元的碳信号,其中包含1组双键碳信号:δC136.0(C‑8'),135.2(C‑9');2个连氧碳信号:δC64.7(C‑11'),78.8(C‑3')。由于香豆素母核和1个双键提供8个不饱和度,提示化合物5的倍半萜部分为双环结构。[0071] 利用HSQC将所有的氢碳信号进行归属(表1,表2)。在HMBC中δH1.03(CH3‑13'),0.82(CH3‑14')与δC78.8(C‑3′),38.9(C‑4′),50.7(C‑5′)相关,提示CH3‑13'和CH3‑14'连接在C‑4'位;δH1.68(CH3‑12')与δC34.1(C‑7′),136.0(C‑8′),135.2(C‑9′)相关,提示CH3‑12'连接在C‑8'位;δH1.02(CH3‑15')与δC34.7(C‑1′),37.9(C‑10′),135.2(C‑9′),50.7(C‑5′)相关,提示CH3‑15'连接在C‑10'位。δH3.27(H‑3')与δC34.7(C‑1′),27.7(C‑2′),38.9(C‑4′)相关,提示羟基连接在C‑3'位。综合δH4.53(Ha‑11′),4.38(Hb‑11′)与δC37.9(C‑10′),135.2(C‑9′),136.0(C‑8′)相关,δH2.15(H2‑7′)与δC18.7(C‑6′),50.7(C‑5′)相关,确定了倍半萜片段的平面结构。δH4.53(Ha‑11′),4.38(Hb‑11′)与δC162.6(C‑7)的远程相关提示倍半萜片段通过醚键连接在香豆素母核的C‑7位。从而确定该化合物结构为ferusingensineI,进一步通过实验和计算ECD数据对比确定了化合物5的绝对构型为3'R,5'S,10'R。[0072] 综上鉴定化合物5为(3'R,5'S,10'R)‑ferusingensineI,经检索为一未见文献报道的新化合物。[0073] 表1化合物1~5的氢谱核磁数据归属[0074][0075][0076] *重叠信号[0077] 表2化合物1~10的碳谱核磁数据归属[0078][0079] 化合物6的结构鉴定数据如下:[0080] 黄色油状(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z 443.2436[M+H]+(calcd.443.2428forC26H35O6),推测其分子式为C26H34O6,提示结构中存在10个不饱和度。[0081] 1H‑NMR(400MHz,CDCl3)谱中低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.36(1H,d,J=8.8Hz,H‑5),6.83(1H,dd,J=8.8,2.2Hz,H‑6),6.88(1H,d,J=2.2Hz,H‑8),6.23(1H,d,J=9.5Hz,H‑3);1组连氧亚甲基氢信号:δH4.52(1H,dd,J=10.0,1.9Hz,Ha‑11′),4.25(1H,dd,J=10.0,5.0Hz,Hb‑11′);1个连氧次甲基氢信号:δH4.45(1H,m,H‑3′)。高场区给出5个甲基氢信号:δH2.03(3H,s,CH3‑2″),1.51(3H,s,CH3‑1312′),1.18(3H,s,CH3‑15′),0.91(3H,s,CH3‑13′),0.88(3H,s,CH3‑14′)。C‑NMR(100MHz,CDCl3)谱显示26个碳信号,9个为7‑O‑取代的香豆素母核特征碳信号:δC162.0(C‑7),161.4(C‑2),156.1(C‑9),143.6(C‑4),128.9(C‑5),113.2(C‑6),113.1(C‑3),112.7(C‑10),102.0(C‑8);15个为倍半萜单元的碳信号,其中包含3个连氧碳信号:δC80.7(C‑3'),72.3(C‑8'),67.0(C‑11');2个为乙酰氧基碳信号:δC171.0(C‑1”),21.4(C‑2”)。由于香豆素母核和1个乙酰氧基共提供8个不饱和度,提示化合物的倍半萜部分为双环结构。[0082] 利用HSQC将所有的氢碳信号进行归属(表2,表3)。在HMBC中δH0.88(CH3‑14'),0.91(CH3‑13')与δC80.7(C‑3′),38.1(C‑4′),47.4(C‑5′)相关,提示CH3‑13'和CH3‑14'连接在C‑4'位;δH1.51(CH3‑12')与δC39.1(C‑7′),72.3(C‑8′),59.2(C‑9′)相关,提示CH3‑12'连接在C‑8'位;δH1.18(CH3‑15')与δC35.1(C‑1′),37.7(C‑10′),59.2(C‑9′),47.4(C‑5′)相关,提示CH3‑15'连接在C‑10'位。综合,δH4.45(H‑3')与δC23.9(C‑2′),38.1(C‑4′)相关,δH4.52(Ha‑11′),4.25(Hb‑11′)与δC37.7(C‑10′),59.2(C‑9′),72.3(C‑8′)相关,确定了倍半萜片段的平面结构。δH4.45(H‑3')与δC171.0(C‑2″)相关,提示乙酰氧基连接在C‑3'位;δH4.53(Ha‑11′),4.38(Hb‑11′)与δC162.0(C‑7)的远程相关提示倍半萜片段通过醚键连接在香豆素母核的C‑7位。从而确定该化合物结构为ferusingensineJ,进一步通过实验和计算ECD数据对比确定了化合物6的绝对构型为3'R,5'S,8'S,9'S,10'R。[0083] 综上所述,鉴定化合物6为(3'R,5'S,8'S,9'S,10'R)‑ferusingensineJ,经检索为一未见文献报道的新化合物。[0084] 化合物7的结构鉴定数据如下:[0085] 白色粉末(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z 453.2662[M‑H]‑:(calcd.453.2646forC28H37O5),推测其分子式为C28H38O5,提示结构中存在10个不饱和度。[0086] 1H‑NMR(600MHz,CDCl3)谱中低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.62(1H,d,J=9.5Hz,H‑4),7.34(1H,d,J=8.6Hz,H‑5),6.81(1H,dd,J=8.6,2.3Hz,H‑6),6.75(1H,d,J=2.3Hz,H‑8),6.23(1H,d,J=9.5Hz,H‑3);2组连氧亚甲基氢信号:δH4.06(2H,m,H‑3′),3.88(1H,d,J=8.3Hz,Ha‑11′),3.69(1H,d,J=8.3Hz,Hb‑11′)。高场区给出6个甲基氢信号:δH1.62(3H,d,J=0.4Hz,CH3‑14′),1.45(3H,d,J=1.7Hz,CH3‑13′),1.18(6H,d,J13=7.0Hz,CH3‑3″,CH3‑4″),1.11(3H,s,CH3‑15′),0.90(3H,d,J=7.0Hz,CH3‑12′)。C‑NMR(150MHz,CDCl3)谱显示28个碳信号,9个为7‑O‑取代的香豆素母核特征碳信号:δC163.1(C‑7),161.4(C‑2),156.1(C‑9),143.6(C‑4),128.7(C‑5),113.3(C‑6),112.9(C‑3),112.4(C‑10),101.3(C‑8);15个为倍半萜单元的碳信号,其中包含1组双键碳信号:δC130.3(C‑5'),125.3(C‑4');2个连氧碳信号:δC71.9(C‑11'),64.9(C‑3')。剩余4个信号为异丁酰氧基片段:δC177.4(C‑1”),34.2(C‑2”),19.2(C‑3”),19.2(C‑3”)。S22氢碳谱数据与S21相似,区别在于C‑3′位上的取代基不同,S22的C‑3′是异丁酰氧基片段,而不是丙酰氧基。[0087] 利用HSQC将所有的氢碳信号进行归属(表2,表3)。在HMBC中δH2.55(H‑2″)与δC177.4(C‑1″)相关,δH1.18(CH3‑3″,CH3‑4″)与δC34.2(C‑2″),177.4(C‑1″)相关,进一步确认了C‑3′位上取代基异丁酰氧基片段的结构。δH4.06(H‑3')与δC177.4(C‑1″)相关,提示该片段连接在倍半萜单元的C‑3'位。从而确定该化合物结构为ferusingensineN,进一步通过实验和计算ECD数据对比确定了化合物7的绝对构型为8'S,9'S,10'S。[0088] 综上所述,鉴定化合物7为(8'S,9'S,10'S)‑ferusingensineN,经检索为一未见文献报道的新化合物。[0089] 化合物8的结构鉴定数据如下:[0090] 黄色油状(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z 405.2046[M+Na]+:(calcd.405.2036forC24H30O4Na),推测其分子式为C24H30O4,提示结构中存在10个不饱和度。[0091] 1H‑NMR(600MHz,CDCl3)谱中低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.63(1H,d,J=9.4Hz,H‑4),7.35(1H,d,J=8.6Hz,H‑5),6.84(1H,dd,J=8.6,2.3Hz,H‑6),6.81(1H,d,J=2.3Hz,H‑8),6.23(1H,d,J=9.4Hz,H‑3);1个烯氢信号:δH5.46(1H,t,J=6.5Hz,H‑9′);1组连氧亚甲基氢信号:δH4.57(2H,d,J=6.5Hz,H2‑11′)。高场区给出4个甲基氢信号:δH1.74(3H,s,CH3‑12′),1.03(3H,d,J=6.8Hz,CH3‑15′),1.02(3H,d,J=7.0Hz,13CH3‑13′),0.88(3H,s,CH3‑14′)。C‑NMR(150MHz,CDCl3)谱显示24个碳信号,9个为7‑O‑取代的香豆素母核特征碳信号:δC162.2(C‑7),161.4(C‑2),156.0(C‑9),143.6(C‑4),128.8(C‑5),113.3(C‑6),113.2(C‑3),112.6(C‑10),101.7(C‑8);15个为倍半萜单元的碳信号,其中包含1个羰基碳信号:δC214.9(C‑3');1组双键碳信号:δC142.8(C‑8'),118.6(C‑9');1个连氧碳信号:δC65.6(C‑11')。由于香豆素母核、1个羰基和1个双键共提供9个不饱和度,所以推测化合物倍半萜部分为单环结构。[0092] 利用HSQC将所有的氢碳信号进行归属(表2,表3)。在HMBC中δH1.74(CH3‑12')与δC32.8(C‑7′),142.8(C‑8′),118.6(C‑9′)相关,提示CH3‑12'连接在C‑8'位;δH1.02(CH3‑13')与δC214.9(C‑3′),51.5(C‑4′),42.1(C‑5′)相关,提示CH3‑13'连接在C‑4'位;δH0.88(CH3‑14')与δC51.5(C‑4′),42.1(C‑5′),34.2(C‑6′)相关,提示CH3‑14'连接在C‑5'位;δH1.03(CH3‑15')与δC29.9(C‑1′),33.5(C‑10′),42.1(C‑5′)相关,与δC65.6(C‑11′)不相关,提示CH3‑15'连接在C‑10'位,倍半萜单元的B环开裂;δH1.89(Hα‑1'),1.63(Hβ‑1')与δC214.9(C‑3′)相关,δH1.39(H2‑6')与δC32.8(C‑7′)相关;δH4.57(H2‑11′)与δC142.9(C‑8′),119.3(C‑9′)相关,提示双键位于C‑8′/C‑9′位,以上HMBC相关共同确定了倍半萜单元的平面结构。此外,δH4.57(H2‑11′)与δC162.2(C‑7)的远程相关提示倍半萜片段通过醚键连接在香豆素母核的C‑7位。从而确定该化合物结构为ferusingensineL,进一步通过实验和计算ECD数据对比确定了化合物8的绝对构型为4'S,5'S,10'S。[0093] 综上所述,鉴定化合物8为(4'S,5'S,10'S)‑ferusingensineL,经检索为一未见文献报道的新化合物。[0094] 化合物9的结构鉴定数据如下:(4'R,5'S,10'S)‑ferusingensineM[0095] 黄色油状(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z819.4074[2M+Na]+:(calcd.819.4077forC48H60O10Na),推测其分子式为C24H30O5,提示结构中存在9个不饱和度。[0096] 1H‑NMR(600MHz,CDCl3)谱中,低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.63(1H,d,J=9.5Hz,H‑4),7.36(1H,d,J=8.6Hz,H‑5),6.86(1H,dd,J=8.6,2.4Hz,H‑6),6.82(1H,d,J=2.4Hz,H‑8),6.24(1H,d,J=9.5Hz,H‑3);1个烯氢信号:δH5.48(1H,t,J=6.5Hz,H‑9′);1组连氧亚甲基氢信号:δH4.60(2H,d,J=6.5Hz,H‑11′)。高场区给出4个甲基氢信号:δH1.78(3H,s,CH3‑12′),1.38(3H,s,CH3‑13′),0.94(3H,d,J=6.7Hz,CH3‑15′),130.69(3H,s,CH3‑14′)。C‑NMR(150MHz,CDCl3)谱显示24个碳信号,9个为7‑O‑取代的香豆素母核特征碳信号:δC162.3(C‑7),161.4(C‑2),156.0(C‑9),143.6(C‑4),128.8(C‑5),113.4(C‑6),113.1(C‑3),112.6(C‑10),101.8(C‑8);剩余15个为倍半萜单元的碳信号,其中包含1个羰基碳信号:δC215.0(C‑3');1组双键碳信号:δC143.8(C‑8'),118.0(C‑9');2个连氧碳信号:δC81.3(C‑4'),65.7(C‑11')。由于香豆素母核(7个不饱和度)和1个羰基共提供8个不饱和度,所以推测化合物倍半萜部分为单环结构。与化合物8的1DNMR对比,发现主要区别在于C‑4'的化学位移值明显变大,推测8的C‑4'发生羟基化。之后,根据HSQC对所有氢碳数据进行归属(表2,表3)。在HMBC谱中,δH1.38(CH3‑13')与δC215.0(C‑3′),81.3(C‑4′),47.3(C‑5′)相关,δH0.69(CH3‑14')与δC81.3(C‑4′)相关,对以上推测进行了确认。从而确定该化合物结构为ferusingensineM,进一步通过实验和计算ECD数据对比确定了化合物9的绝对构型为4'R,5'S,10'S。[0097] 综上所述,鉴定化合物9为(4'R,5'S,10'S)‑ferusingensineM,经检索为一未见文献报道的新化合物。[0098] 化合物10的结构鉴定数据如下:[0099] 黄色油状(甲醇)。HR‑ESI‑MS给出准分子离子峰m/z 399.2175[M+H]+:(calcd.399.2166forC24H31O5),推测其分子式为C24H30O5,提示结构中存在10个不饱和度。[0100] 1H‑NMR(600MHz,CDCl3)谱中低场区给出7‑O‑取代香豆素母核特征氢信号:δH7.61(1H,d,J=9.5Hz,H‑4),7.34(1H,d,J=8.6Hz,H‑5),6.81(1H,dd,J=8.6,2.3Hz,H‑6),6.77(1H,d,J=2.3Hz,H‑8),6.21(1H,d,J=9.5Hz,H‑3);1个烯氢信号:δH5.44(1H,t,J=6.5Hz,H‑2′);1组连氧亚甲基氢信号:δH4.55(2H,d,J=6.5Hz,H‑1′)。高场区给出4组甲基氢信号:δH1.74(3H,s,CH3‑13'),1.05(3H,overlap,CH3‑14'),1.04(3H,overlap,CH3‑1315'),1.04(3H,overlap,CH3‑12')。C‑NMR(150MHz,CDCl3)谱显示24个碳信号,9个为7‑O‑取代的香豆素母核碳信号:δC162.1(C‑7),161.3(C‑2),155.9(C‑9),143.5(C‑4),128.8(C‑5),113.2(C‑6),113.1(C‑3),112.6(C‑10),101.6(C‑8);15个为倍半萜单元的碳信号,其中包含1组双键碳信号:δC141.1(C‑3'),118.9(C‑2');2个羰基碳信号:δC214.6(C‑10'),213.2(C‑6');1个连氧碳信号:δC65.4(C‑1')。。[0101] 利用HSQC将所有的氢碳信号进行归属(表2,表3)。在HMBC中δH1.74(CH3‑13′)与δC118.9(C‑2′),141.1(C‑3′),33.0(C‑4′)相关,提示CH3‑13′连接在C‑3′位;δH1.05(CH3‑14′)与δC213.2(C‑6′),45.5(C‑7′),26.4(C‑8′)相关,提示CH3‑14′连接在C‑7′位;δH1.04(CH3‑12′),1.04(CH3‑15′)与δC40.9(C‑11′),214.2(C‑10′)相关,提示CH3‑12′和CH3‑15′连接在C‑11′位。δH2.31(H2‑4′)与δC39.0(C‑5′),213.2(C‑6′)相关,δH1.89(Ha‑8′),1.59(Hb‑8′)与δC37.4(C‑9′),214.26(C‑10′)相关,δH4.60(H2‑1′)与δC118.9(C‑2′),141.1(C‑3′),162.3(C‑7)相关,进一步确定了倍半萜片段的平面结构,以及倍半萜单元通过醚键与香豆素母核的C‑7位相连。从而确定该化合物结构为ferusingensineO,进一步通过实验和计算ECD数据对比确定了化合物10的绝对构型为7'S。[0102] 综上所述,鉴定化合物10为(7'S)‑ferusingensineO,经检索为一未见文献报道的新化合物。[0103] 表3化合物6‑10的氢谱核磁数据归属[0104][0105] *重叠信号[0106] 实施列2[0107] (1)新疆阿魏根500g用95%乙醇加热回流提取3次(用量:6L),减压回收提取液得粗提物;[0108] (2)上述步骤(1)中所得乙醇提取物经有机溶剂萃取,依次用石油醚、乙酸乙酯、正丁醇以水相和有机相的体积比1:2进行萃取,分别萃取3次,得到不同极性部位的萃取物;[0109] (3)上述步骤(2)所得乙酸乙酯萃取物,经硅胶柱色谱分离,依次以二氯甲烷和丙酮混合溶剂:100:1,100:3,100:5,10:1,8:1,5:1,3:1洗脱;[0110] (4)上述步骤(3)中所得二氯甲烷:丙酮100:3~8:1流分经ODS色谱,用甲醇‑水3:7,5:5,7:3,9:1的混合溶剂梯度洗脱;[0111] (5)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=78:22,得到化合物5(tR=13min)(收率为0.0031‰)、化合物7(tR=18min)(收率为0.0012‰)和化合物1(tR=27min)(收率为0.00006‰)、化合物2(tR=31min)(收率为0.00003‰)。[0112] (6)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=70:30,得到化合物4(tR=46min)(收率为0.00011‰)和化合物6(tR=66min)(收率为0.0008‰)。[0113] (7)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=65:35,得到化合物9(tR=32min)(收率为0.00041‰)和化合物8(tR=47min)(收率为0.00012‰)。[0114] (8)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=63:37,得到化合物10(tR=45min)(收率为0.0053‰)和化合物3(tR=52min)(收率为0.0011‰)。[0115] 倍半萜香豆素类化合物1‑10的结构鉴定方法见实例1。[0116] 实施例3[0117] (1)新疆阿魏根1000g用80%乙醇加热回流提取3次(用量:15L),减压回收提取液得粗提物;[0118] (2)上述步骤(1)所得乙醇提取物经有机溶剂萃取,依次用环己烷、乙酸乙酯、正丁醇以水相和有机相的体积比1:3进行萃取,分别萃取3次,得到不同极性部位的萃取物;[0119] (3)上述步骤(2)所得的乙酸乙酯萃取物,经硅胶柱色谱分离,依次以氯仿和甲醇混合溶剂100:1,100:3,100:5,10:1,8:1,5:1,3:1洗脱;[0120] (4)上述步骤(3)中所得氯仿:甲醇100:3~8:1流分经ODS色谱,用乙腈‑水3:7,5:5,7:3,9:1的混合溶剂梯度洗脱;[0121] (5)上述步骤(4)中所得乙腈‑水(3:7~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=75:25,得到化合物7(tR=14min)(收率为0.0017‰)和化合物1(tR=22min)(收率为0.00003‰)、化合物2(tR=25min)(收率为0.00005‰)。[0122] (6)上述步骤(4)中所得乙腈‑水(3:7~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=65:35,得到化合物5(tR=32min)(收率为0.0032‰)、化合物4(tR=41min)(收率为0.00016‰)和化合物6(tR=44min)(收率为0.0009‰)。[0123] (7)上述步骤(4)中所得乙腈‑水(3:7~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=60:40,得到化合物9(tR=18min)(收率为0.00061‰)和化合物8(tR=32min)(收率为0.00010‰)。[0124] (8)上述步骤(4)中所得乙腈‑水(3:7~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=55:45,得到化合物10(tR=41min)(收率为0.0050‰)和化合物3(tR=45min)(收率为0.0018‰)。[0125] 倍半萜香豆素类化合物1‑10的结构鉴定方法见实例1。[0126] 实施例4[0127] (1)新疆阿魏根1500g用80%甲醇加热回流提取4次(用量:20L),减压回收提取液得粗提物;[0128] (2)上述步骤(1)所得甲醇提取物经有机溶剂萃取,依次用石油醚、二氯甲烷、乙酸乙酯、正丁醇以水相和有机相的体积比1:3进行萃取,分别萃取3次,得到不同极性部位的萃取物;[0129] (3)上述步骤(2)所得的乙酸乙酯萃取物,经硅胶柱色谱分离,依次以氯仿和丙酮混合溶剂100:1,100:3,100:5,10:1,8:1,5:1,3:1洗脱;[0130] (4)上述步骤(3)中所得的氯仿:丙酮100:3~8:1流分经ODS色谱,用乙腈‑水2:8,4:6,6:4,8:2的混合溶剂梯度洗脱:[0131] (5)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=76:24,得到倍半萜香豆素类化合物2(tR=18min)(收率为0.00014‰)和化合物1(tR=19min)(收率为0.00023‰)。[0132] (6)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=72:28,得到倍半萜香豆素类化合物7(tR=11min)(收率为0.00038‰)和化合物5(tR=21min)(收率为0.00011‰)。[0133] (7)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=65:35,得到倍半萜香豆素类化合物9(tR=18min)(收率为0.00017‰)、化合物8(tR=22min)(收率为0.00070‰)、化合物4(tR=29min)(收率为0.00071‰)和化合物6(tR=61min)(收率为0.00011‰)。[0134] (8)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=62:38,得到倍半萜香豆素类化合物10(tR=54min)(收率为0.0008‰)和化合物3(tR=61min)(收率为0.00011‰)。[0135] 倍半萜香豆素类化合物1‑10的结构鉴定方法见实例1。[0136] 实施例5[0137] (1)新疆阿魏根2000g用80%甲醇加热回流提取3次(用量:20L),减压回收提取液得粗提物;[0138] (2)上述步骤(1)所得甲醇提取物经有机溶剂萃取,依次用环己烷、氯仿、正丁醇以水相和有机相的体积比1:1进行萃取,分别萃取3次,得到不同极性部位的萃取物;[0139] (3)上述步骤(2)所得的氯仿萃取物,经硅胶柱色谱分离,依次以石油醚和丙酮混合溶剂:100:5,10:1,8:1,5:1,3:1,1:1洗脱;[0140] (4)上述步骤(3)中所得石油醚:丙酮8:1~1:1流分经ODS色谱,用甲醇‑水3:7,5:5,7:3,8:2,9:1的混合溶剂梯度洗脱;[0141] (5)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=81:19,得到倍半萜香豆素类化合物7(tR=13min)(收率为0.00016‰)、化合物1(tR=15min)(收率为0.00006‰)和化合物2(tR=20min)(收率为0.00006‰)。[0142] (6)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=71:29,得到倍半萜香豆素类化合物9(tR=14min)(收率为0.00061‰)、化合物8(tR=20min)(收率为0.00011‰)、化合物5(tR=36min)(收率为0.00027‰)和化合物4(tR=42min)(收率为0.00007‰)。[0143] (7)上述步骤(4)中所得甲醇‑水(5:5~9:1)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为甲醇:水=67:33,得到倍半萜香豆素类化合物10(tR=35min)(收率为0.00057‰)、化合物3(tR=37min)(收率为0.00011‰)和化合物6(tR=72min)(收率为0.0007‰)。[0144] 倍半萜香豆素类化合物1‑10的结构鉴定方法见实例1。[0145] 实施例6[0146] (1)新疆阿魏根2500g用90%甲醇加热回流提取3次(用量:25L),减压回收提取液得粗提物;[0147] (2)上述步骤(1)所得甲醇提取物经有机溶剂萃取,依次用石油醚、乙酸乙酯、正丁醇以水相和有机相的体积比1:2进行萃取,分别萃取3次,得到不同极性部位的萃取物;[0148] (3)上述步骤(2)所得的乙酸乙酯萃取物,经硅胶柱色谱分离,依次以氯仿和甲醇混合溶剂100:1,100:3,100:5,10:1,8:1,5:1,3:1洗脱;[0149] (4)上述步骤(3)中所得的氯仿:甲醇100:3~8:1流分经ODS色谱,用乙腈‑水2:8,4:6,6:4,8:2,9:1的混合溶剂梯度洗脱;[0150] (5)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑RID色谱分离制备,流速为3mL/min,流动相为乙腈:水=81:19,得到倍半萜香豆素类化合物2(tR=11min)(收率为0.00013‰)。[0151] (6)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=77:23,得到倍半萜香豆素类化合物7(tR=9min)(收率为0.00042‰)和化合物1(tR=14min)(收率为0.00021‰)。[0152] (7)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=62:38,得到倍半萜香豆素类化合物9(tR=17min)(收率为0.00019‰)、化合物8(tR=22min)(收率为0.00072‰)、化合物5(tR=26min)(收率为0.00079‰)、化合物4(tR=40min)(收率为0.00016‰)和化合物6(tR=81min)(收率为0.00005‰)。[0153] (8)上述步骤(4)中所得乙腈‑水(4:6~8:2)流分经HPLC‑UV色谱分离制备,210nm检测,流速为3mL/min,流动相为乙腈:水=59:41,得到到倍半萜香豆素类化合物10(tR=31min)(收率为0.0009‰)和化合物3(tR=40min)(收率为0.00005‰)。[0154] 倍半萜香豆素类化合物1‑10的结构鉴定方法见实例1。[0155] 测试结果如下:[0156] 实施例1‑6中制备得到的倍半萜香豆素类化合物1‑10的抗神经炎症活性测试。[0157] (1)实验原理:小胶质细胞过度活化介导的慢性炎症反应使神经退行性疾病的发生、发展过程中的重要环节,因此,抑制过度活化的小胶质细胞可能成为发现药物的一个新的靶点。LPS可激活小胶质细胞释放NO、TNF‑α,IL‑6,IL‑1β等。本实验通过建立体外LPS诱导的异常活化的BV‑2小胶质细胞筛选模型,以NO释放量为指标,评价新倍半萜香豆素类化合物1‑10的抗神经炎症活性。[0158] (2)实验方法:[0159] ①小鼠小胶质细胞系BV‑2的培养[0160] 细胞培养和模型建立中使用的所有玻璃器皿及金属器械(培养瓶,移液管,溶液瓶等),均经过121℃高压灭菌30min,以彻底去除污染的LPS。以DMEM培养基作为基础配制成内5含10%胎牛血清的细胞培养液。小胶质细胞以约2.0×10 cells/mL的浓度在5%CO2,37℃培养瓶中传代培养,至第三天贴壁细胞约占培养瓶底面积70‑80%,以胰酶消化贴壁细胞,传代至另一培养瓶。以‑80℃超低温冰箱冻存复苏后的BV‑2作为第一代,选择第3‑8代BV‑2细胞进行实验。[0161] ②药物配制方法[0162] 待测化合物均用DMSO溶解。配成母液(100mM),储存于‑20℃。临用时用DMEM培养液将其进行稀释,依次稀释为100μM、30μM、10μM、1μM。DMSO终浓度<1‰。[0163] ③Griess法检测化合物对LPS激活小胶质细胞的抑制作用[0164] 取对数生长期的BV‑2小胶质细胞,用含10%胎牛血清的新鲜DMEM培养液将细胞密5度调至2.0×10cells/mL,接种于96孔板内,100μL/well,于37℃,5%CO2的培养箱内培养。细胞贴壁培养24h后换成无血清的新鲜培养液,同时进行加药处理。化合物测试浓度为100μM、30μM、10μM、1μM与LPS共同作用。同时设空白对照。各给药组中LPS终浓度为100ng/mL。细2‑胞加药后继续培养24h后,收集上清液,Griess比色法检测上清液中NO 含量。[0165] ④MTT法检测化合物对小胶质细胞细胞成活率的影响[0166] 取对数生长期培养的BV‑2小胶质细胞,用含10%胎牛血清的新鲜DMEM培养基将细5胞密度调至2.0×10cells/mL,接种于96孔板内,100μL/well,于37℃,5%CO2的培养箱内培养。细胞贴壁培养24h后换成新鲜培养液,同时进行加药处理。化合物剂量100μM、30μM、10μM、1μM与LPS共同作用。同时设空白对照。各给药组中LPS终浓度为100ng/mL。细胞加药后继续培养24h,然后向细胞液中加入MTT溶液,10μL/well,将细胞与0.25mg/mLMTT于37℃下共同孵育3h,吸除培养液,然后加入150μL的DMSO溶液,测定其光密度OD值。数据处理,利用酶标仪软件进行数据处理,计算每一种样品3个孔OD值的平均值,利用平均值按如下公式计算细胞成活率(cellviability,CV%)。[0167] 细胞成活率%=[样品组OD值的平均值/空白对照组OD值的平均值]×100%[0168] ⑤统计方法[0169] 全部资料采用SPSS(19.0)统计软件包进行检验分析。结果用平均值±标准误表示,评价整体性差异,组间均数采用One‑WayANOVA分析法进行方差齐性分析,并结合Dunnett’stest分析方法进行组间比较。多样本方差齐性检验采用Levene检验,当p>0.05,方差是齐的,采用Dunnett’s双侧T检验多组间均数的差异,当p<0.05,方差不齐,采用DunnettT3检验多组间均数的差异。[0170] ⑥IC50的计算方法[0171] 将各剂量和抑制率等参数用非线性回归拟合计算IC50。[0172] (3)实验结果:[0173] 实验结果见表4。[0174] 表4化合物1‑10对LPS激活BV‑2小胶质细胞释放NO的影响实验结果[0175][0176][0177] 注:*P<0.05,**P<0.01,***P<0.001与LPS诱导组相比;###P<0.001与对照组相比。[0178] 结果可知,实施条例1‑6中制备得到的新倍半萜香豆素类化合物2(10μM,30μM,100μM)、3(1μM,10μM,30μM,100μM)、4(1μM,10μM,30μM,100μM)、6(30μM,100μM)、7(10μM,30μM,100μM)、10(10μM,30μM,100μM)能够显著抑制LPS诱导的过度活化的BV‑2小胶质细胞NO的释放。
专利地区:辽宁
专利申请日期:2023-02-22
专利公开日期:2024-10-22
专利公告号:CN116514757B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




