 产学研创新服务平台(全国)


基于第一性原理预测表面基团对MXene吸附性能影响的方法
更新时间:2026-10-01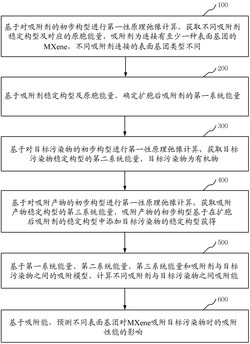 专利申请类型:发明专利;
地区:辽宁-盘锦;
源自:盘锦高价值专利检索信息库;
专利名称:基于第一性原理预测表面基团对MXene吸附性能影响的方法
专利类型:发明专利
专利申请号:CN202411131629.X
专利申请(专利权)人:大连理工大学盘锦产业技术研究院
权利人地址:辽宁省盘锦市辽东湾新区大工路2号
专利发明(设计)人:安博星,李玉善,刘旭,王雅洁
专利摘要:本发明涉及一种基于第一性原理预测表面基团对MXene吸附性能影响的方法,涉及新材料技术领域。所述方法包括:基于第一性原理弛豫计算,获取不同吸附剂稳定构型对应的第一系统能量和目标污染物稳定构型的第二系统能量;基于第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量;基于所述第一系统能量、所述第二系统能量、所述第三系统能量和所述吸附剂与所述目标污染物之间的吸附模型,计算不同吸附剂与所述目标污染物之间吸附能;基于所述吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响。上述方法操作便捷、不需要逐一进行实验即可准确预测不同表面基团对MXene吸附目标污染物时的吸附性能影响。
主权利要求:
1.一种基于第一性原理预测表面基团对MXene吸附性能影响的方法,其特征在于,包括如下步骤:基于对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂稳定构型及对应的原胞能量,所述吸附剂为连接有至少一种表面基团的MXene,不同吸附剂连接的表面基团类型不同;
基于所述吸附剂稳定构型及所述原胞能量,确定扩胞后吸附剂的第一系统能量,所述第一系统能量等于所述原胞能量*扩胞倍数;
基于对目标污染物的初步构型进行第一性原理弛豫计算,获取目标污染物稳定构型的第二系统能量,所述目标污染物为有机物;
基于对吸附产物的初步构型进行第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量,所述吸附产物的初步构型基于在所述扩胞后吸附剂的稳定构型中添加所述目标污染物的稳定构型获得;
基于所述第一系统能量、所述第二系统能量、所述第三系统能量、所述吸附剂与所述目标污染物之间的吸附模型,计算不同吸附剂与所述目标污染物之间吸附能,所述吸附能的计算公式为:所述吸附能=所述第三系统能量‑所述第一系统能量‑所述第二系统能量;
基于所述吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响;
所述第一性原理弛豫计算过程进一步包括:将包含目标物质的构型信息的信息文件转换为输入文件;基于截断能和运行参数,对所述输入文件中的信息进行修正,获得目标物质稳定构型对应的系统能量;其中,所述运行参数包括系统周期性边界条件、系统smearing方法和系统色散修正方法。
2.根据权利要求1所述的方法,其特征在于,所述表面基团为带负电荷的基团。
3.根据权利要求1所述的方法,其特征在于,所述有机物为偶氮类有机物。
4.根据权利要求3所述的方法,其特征在于,所述偶氮类有机物包括甲基橙和亚甲基蓝中的至少一种。
5.根据权利要求1所述的方法,其特征在于,所述基于对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂稳定构型及对应的原胞能量,进一步包括:在所述MXene稳定构型表面的合适位置添加不同类型的表面基团,获得不同的包含吸附剂初步构型信息的第一输入文件;
基于不同第一输入文件对所述吸附剂的初步构型进行第一性原理弛豫计算,得到不同吸附剂的稳定构型及对应的原胞能量。
6.根据权利要求5所述的方法,其特征在于,所述MXene稳定构型表面添加表面基团的合适位置的确定方法包括:将相同表面基团依次连接在MXene稳定构型表面的不同位点处,获得同种类型吸附剂的不同初步构型对应的第四输入文件;
基于第四输入文件对同种类型吸附剂的不同初步构型进行第一性原理弛豫计算,得到同种类型吸附剂的不同初步构型对应的第四系统能量;
基于所述第四系统能量,确定同种类型吸附剂的不同初步构型中的最稳定构型,所述最稳定构型中表面基团所在的位置即为所述MXene稳定构型表面添加该类型表面基团时的合适位置。
7.根据权利要求1所述的方法,其特征在于,所述基于所述第一系统能量、所述第二系统能量、所述第三系统能量和所述吸附剂与所述目标污染物之间的吸附模型,计算不同吸附剂与所述目标污染物之间吸附能,进一步包括:根据所述吸附模型,对所述第一系统能量、第二系统能量和第三系统能量进行运算,确定所述吸附模型对应的吸附能。
8.根据权利要求7所述的方法,其特征在于,所述基于所述吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响,进一步包括:比较不同吸附剂吸附相同目标污染物时的吸附能;
当第一吸附剂的吸附能小于第二吸附剂的吸附能,则所述第一吸附剂中的表面基团对MXene的吸附性能的促进作用优于第二吸附剂中的表面基团对MXene的吸附性能的促进作用;
其中,所述吸附剂包括第一吸附剂和第二吸附剂。
9.根据权利要求1所述的方法,其特征在于:基于对吸附产物的初步构型进行第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量,进一步包括:可视化所述扩胞后吸附剂的稳定构型和所述目标污染物的稳定构型,其中,所述扩胞后吸附剂的稳定构型为表面基团连接在扩胞后的MXene稳定构型的表面合适位置时的构型;
将所述目标污染物的稳定构型添加至所述扩胞后吸附剂稳定构型的第一位置,获得所述吸附产物的初步构型和包括所述吸附产物初步构型信息的第三输入文件;
基于所述第三输入文件对所述吸附产物的初步构型进行第一性原理弛豫计算,得到所述第三系统能量。 说明书 : 基于第一性原理预测表面基团对MXene吸附性能影响的方法技术领域[0001] 本发明属于新材料技术领域,更具体涉及一种基于第一性原理预测表面基团对MXene吸附性能影响的方法。背景技术[0002] 随着工业化的快速发展,各类污水和废水的排放,不仅加剧了全球性的水资源短缺,而且严重威胁着人类的生存健康。其中,染料废水由于成分复杂,色度深,危害大等特点,成为最难处理的工业废水之一。因此,采取适当的处理方法去除这些污染物是实现工业可持续发展的重要战略。[0003] 有关于染料废水的处理方法主要分为类,一类是生物法,但是可用于废水处理的生物菌体有限,同时微生物对反应环境条件要求苛刻;一类是化学法,这类方法相对成熟,但是额外投放的药剂容易对水体造成二次污染,且伴随着副产物的产生,此处理方法的处理成本比较高;另外一类是物理法,其中的吸附法由于其设计简单、易于实施、且可在废水处理过程中循环再生等优势而成为一种十分受欢迎的方法。[0004] 吸附法处理印染废水的关键在于吸附剂,目前常用硅藻土、高岭土及改性壳聚糖等吸附剂在实际应用中存在吸附平衡时间长、比表面积低、可重复效果差、制作工艺复杂、吸附效果差等缺陷。MXene二维晶体材料由于在制备过程中使得其表面存在OH基团,再经过NaOH处理,可让MXene表面附着大量羟基活性位,这对于吸附印染废水中的重金属离子非常有利。[0005] 然而,当前对MXene用于印染废水的吸附剂的研究主要集中在大量的实验合成和测试方面,虽然取得一些成果,但由于可选择的材料种类繁多,且待尝试的材料对于污水中重金属的处理效果难以预测,若逐一进行实验,研究周期长,投入成本较高,故如何便捷确定表面基团对MXene吸附性能影响,以便后续确定合适的MXene是科研工作者一直在努力探寻的方向。发明内容[0006] 针对现有技术的上述缺陷和问题,本发明提出了一种基于第一性原理预测表面基团对MXene吸附性能影响的方法,为水环境高效治理和修复领域提供了新的选择。[0007] 本发明第一方面提供了基于第一性原理预测表面基团对MXene吸附性能影响的方法,包括如下步骤:[0008] 基于对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂稳定构型及对应的原胞能量,所述吸附剂为连接有至少一种表面基团的MXene,不同吸附剂连接的表面基团类型不同;[0009] 基于所述吸附剂稳定构型及所述原胞能量,确定扩胞后吸附剂的第一系统能量;[0010] 基于对目标污染物的初步构型进行第一性原理弛豫计算,获取目标污染物稳定构型的第二系统能量,所述目标污染物为有机物;[0011] 基于对吸附产物的初步构型进行第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量,所述吸附产物的初步构型基于在所述扩胞后吸附剂的稳定构型中添加所述目标污染物的稳定构型获得;[0012] 基于所述第一系统能量、所述第二系统能量、所述第三系统能量和所述吸附剂与所述目标污染物之间的吸附模型,计算不同吸附剂与所述目标污染物之间吸附能;[0013] 基于所述吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响。[0014] 可选地,所述表面基团为带负电荷的基团。[0015] 可选地,所述有机物为偶氮类有机物。[0016] 可选地,所述偶氮类有机物包括甲基橙和亚甲基蓝中的至少一种。[0017] 可选地,所述基于对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂的稳定构型及对应的原胞能量,进一步包括:[0018] 在所述MXene稳定构型表面的合适位置添加不同类型的表面基团,获得不同的包含吸附剂初步构型信息的第一输入文件;[0019] 基于不同第一输入文件对所述吸附剂的初步构型进行第一性原理弛豫计算,得到不同吸附剂的稳定构型及对应的原胞能量。[0020] 可选地,所述MXene稳定构型表面添加表面基团的合适位置的确定方法包括:[0021] 将相同表面基团依次连接在MXene稳定构型表面的不同位点处,获得同种类型吸附剂的不同初步构型对应的第四输入文件;[0022] 基于第四输入文件对同种类型吸附剂的不同初步构型进行第一性原理弛豫计算,得到同种类型吸附剂的不同初步构型对应的第四系统能量;[0023] 基于所述第四系统能量,确定同种类型吸附剂的不同初步构型中的最稳定构型,所述最稳定构型中表面基团所在的位置即为所述MXene稳定构型表面添加该类型表面基团时的合适位置。[0024] 可选地,所述基于所述第一系统能量、所述第二系统能量、所述第三系统能量和所述吸附剂与所述目标污染物之间的吸附模型,计算不同吸附剂与所述目标污染物之间吸附能,进一步包括:[0025] 根据所述吸附模型,对所述第一系统能量、第二系统能量和第三系统能量进行运算,确定所述吸附模型对应的吸附能。[0026] 可选地,所述基于所述吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响,进一步包括:[0027] 比较不同吸附剂吸附相同目标污染物时的吸附能;[0028] 当第一吸附剂的吸附能小于第二吸附剂的吸附能,则所述第一吸附剂中的表面基团对MXene的吸附性能的促进作用优于第二吸附剂中的表面基团对MXene的吸附性能的促进作用;其中,所述吸附剂包括第一吸附剂和第二吸附剂。[0029] 可选地,基于对吸附产物的初步构型进行第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量,进一步包括:[0030] 可视化所述扩胞后吸附剂的稳定构型和所述目标污染物的稳定构型,其中,所述扩胞后吸附剂的稳定构型为表面基团连接在扩胞后的MXene稳定构型的表面合适位置时的构型;[0031] 将所述目标污染物的稳定构型添加至所述扩胞后吸附剂稳定构型的第一位置,获得所述吸附产物的初步构型和包括所述吸附产物初步构型信息的第三输入文件;[0032] 基于所述第三输入文件对所述吸附产物的初步构型进行第一性原理弛豫计算,得到所述第三系统能量。[0033] 可选地,所述第一性原理弛豫计算过程进一步包括:[0034] 将包含目标物质的构型信息的信息文件转换为输入文件;[0035] 基于截断能和运行参数,对所述输入文件中的信息进行修正,获得目标物质稳定构型对应的系统能量;其中,所述运行参数包括系统周期性边界条件、系统smearing方法和系统色散修正方法。[0036] 综上所述,本申请具有以下有益效果:[0037] 本发明采用基于密度泛函理论的第一性原理计算,通过选择合适的模拟计算方式,便捷准确地获取第一系统能量、第二系统能量、第三系统能量,并基于第一系统能量、第二系统能量、第三系统能量和吸附剂与目标污染物之间的吸附模型,计算出不同吸附剂与目标污染物之间吸附能,以通过吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响,有助于指导实践过程。整个方法中减少了实验设备和实验材料带来的高昂运行成本,为科研人员节省了大量的时间,为后续实验的开展提供强有力的理论支撑。附图说明[0038] 为了更清楚地说明本发明的技术方案,下面将对实施例中所需要使用的附图作简单的介绍,显而易见的,对于本领域普通技术人员而言,在不付出创造性劳动性的前提下,还可以根据这些附图获得其他的附图。[0039] 图1是本发明基于第一性原理预测表面基团对MXene吸附性能影响的方法流程示意图;[0040] 图2是基于第一性原理预测表面基团对MXene吸附性能影响的方法中步骤100的具体流程示意图;[0041] 图3是基于第一性原理预测表面基团对MXene吸附性能影响的方法中步骤400的具体流程示意图;[0042] 图4是吸附剂与目标污染物之间的吸附模型的示意式图;[0043] 图5是本发明实施例1中Ti3C2O2晶体稳定构型的主视图;[0044] 图6是本发明实施例1中Ti3C2O2晶体稳定构型的左视图;[0045] 图7是本发明实施例1中Ti3C2O2晶体稳定构型的俯视图;[0046] 图8是本发明一个具体实施例的亚甲基蓝结构示意图;[0047] 图9是本发明实施例1中吸附产物的主视图;[0048] 图10是本发明实施例1中吸附产物的左视图;[0049] 图11是本发明实施例1中吸附产物的俯视图;[0050] 图12是本发明实施例2中Ti3C2OF晶体稳定构型的结构示意图;[0051] 图13是本发明实施例3中Ti3C2OH晶体稳定构型的结构示意图。具体实施方式[0052] 为使本发明的目的、技术方案和优点更加清楚,下面将结合本发明具体实施例及相应的附图对本发明技术方案进行清楚、完整地描述。显然,所描述的实施例仅是本发明一部分实施例,而不是全部的实施例。基于本发明中的实施例,本领域普通技术人员在没有做出创造性劳动前提下所获得的所有其他实施例,都属于本发明保护的范围。以下结合附图,详细说明本发明各实施例提供的技术方案。[0053] 为了便于阐述本申请的技术方案,在开始本申请的实施例之前对本申请技术方案涉及的技术术语进行解释及说明:[0054] (1)MXene:一种新型二维材料,来源于广泛存在于自然界的MAX相材料,其组分可以表达为Mn+1AXn,其中,M是周期表中前过渡金属(Sc、Ti、V、Cr、Zr、Nb、Mo、Hf、Ta等),A主要是IIIA和IVA族元素(Al、Si、Ga、Ge、Cd、In、Sn、Ti、Pb等),X为C或N,n为1、2或3。[0055] MAX相可以描述为Mn+1Xn层与A层交叠而形成,而Mn+1Xn层与A层之间的结合力相对于Mn+1Xn层本身内在的结合力要弱的多,故可以用化学刻蚀方法将A层剥离出去而形成所谓的MXene二维晶体材料(简称为MXene),实验方法简单。该材料在制备过程中使得其表面存在大量的OH基团,再经过NaOH处理,使得MXene表面附着大量羟基活性位,这对于吸附重金属离子非常有利。[0056] (2)在量子力学中,第一性原理(abinitio)计算指的是无需任何经验参数,只用基本数据进行量子计算,通过求解Kohn‑Sham方程来得出分子结构和物质的性质,这种方法具有高度的准确性和可靠性,在材料科学、计算化学等领域有着广泛的应用。本申请通过各结构模型输入的原子坐标和各个元素的赝势信息来进行结构的设计与优化,并基于此获取不同吸附剂与目标污染物之间吸附能,进而预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响。[0057] 第一性原理弛豫计算的过程包括:[0058] ①将包含目标物质的构型信息的信息文件(.cif文件)转换为输入文件(.inp文件)。[0059] ②基于截断能和运行参数,对.inp文件中的信息进行修正,获得目标物质稳定构型对应的系统能量。其中,运行参数包括系统周期性边界条件、系统smearing方法和系统色散修正方法。[0060] 可以理解的是,可基于目标物质的构型的赝势文件中所有元素的最大平面波截断能信息设置弛豫计算过程中的截断能,也可根据经验值设置截断能。设置适当的截断能,可以确保在计算中准确描述同时保持计算的效率。截断能较高可以提高计算精度,但会增加计算成本相反,截断能较低会减少计算成本可能会导致计算结果不准确。[0061] 当需要根据赝势文件(BASIS_MOLOPT)中包含的所有元素的最大平面波截断能信息,设置截断能时,平面波截断能决定了用于展开电荷密度和势能的平面波的最大能量。[0062] (3)结构弛豫计算过程中,计算文件包括输入文件(.inp文件),输出文件包括结构文件(.pdb文件或.xyz文件)、续算文件(.restart文件)、日志文件(.log文件)、波函数文件(.wfn文件)和晶系受力文件(.hessian文件)。需要说明的是,目标物质稳定构型对应的系统能量可在输出文件只出体现。[0063] (4)真空盒子的作用是在计算中通过在模拟系统周围设置一个足够大的、没有原子或分子的空间区域来隔离被计算的分子或纳米结构。这个真空区域的目的是确保周期性边界条件(PBC)下计算时,分子或纳米结构的重复单元之间没有相互作用。[0064] 接下来,对本申请基于第一性原理预测表面基团对MXene吸附性能影响的方法进行阐述,如图1所示,本申请预测表面基团对MXene吸附性能影响的方法包括步骤100‑步骤600这六个步骤:[0065] 步骤100、基于对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂稳定构型及对应的原胞能量,吸附剂为连接有至少一种表面基团的MXene,不同吸附剂连接的表面基团类型不同。[0066] 如图2所示,该步骤具体包括步骤110和步骤120:[0067] 步骤110、在MXene稳定构型的表面合适位置添加不同类型的表面基团,获得不同的包含吸附剂初步构型信息的第一输入文件。[0068] 具体地,(1)获取MXene的初步晶体构型和对应的输入文件,基于输入文件对MXene的初步晶体构型进行第一性原理结构弛豫计算,获得MXene稳定构型的系统能量。作为一种示例,MXene可以是Ti3C2、Ta4C3、Nb2C中的一种。[0069] 该步骤中,首先利用开源材料数据库(MaterialsProject)获取块体MXene的初步晶体构型的信息文件(.cif文件),开源材料数据库可提供MXene初步晶体结构信息,其中包括晶格形状,晶格常数和原子坐标。之后,利用量子化学波函数分析程序(Multiwfn)软件读取MXene初步晶体构型对应的.cif文件中的结构信息并制成作为第一性原理计算软件(CP2K)优化结构时的输入文件(即.inp文件)。[0070] 然后,根据赝势文件(BASIS_MOLOPT)中所有元素的最大平面波截断能信息,设置截断能,选择XY作为系统周期性边界条件,选择系统smearing方法,选择D3(BJ)系统色散修正方法,对MXene初步晶体构型进行第一性原理结构弛豫计算,对输入文件中的信息进行修正,获得MXene稳定晶体构型对应的系统能量,系统能量中包括MXene稳定构型的结构信息,例如晶格参数、原子坐标及系统能量。[0071] (2)可视化MXene的稳定构型。[0072] 该步骤中,利用Multiwfn软件将MXene稳定晶体构型文件(.pdb文件或.xyz文件)类型转化为.cif文件,再通过MaterialStudio软件将MXene稳定晶体构型的.cif文件进行可视化。[0073] (3)确定MXene稳定构型的表面中添加不同表面基团时的合适位置。其中,表面基团为带负电荷的基团,作为一种示例,表面基团可以是‑O,‑OH,‑F中的一种或者两种。[0074] 其中,MXene稳定构型表面添加表面基团的合适位置的确定方法具体包括以下步骤:[0075] (a)将相同表面基团依次连接在MXene稳定构型表面的不同位点处,获得同种类型吸附剂的不同初步构型对应的第四输入文件。[0076] 可以理解的是,目前,MXene材料与表面基团之间的吸附位点有三个,分别为第一层Ti原子垂直处,第二层C原子垂直处,和第三层Ti原子垂直处。为了确定不同表面基团在MXene表面的稳定位置,则需要将相同表面基团依次连接在MXene稳定构型表面的不同位点处,形成同种类型吸附剂的不同初步构型,并得到对应的多个不同第四输入文件。[0077] (b)基于第四输入文件对同种类型吸附剂的不同初步构型进行第一性原理弛豫计算,得到同种类型吸附剂的不同初步构型对应的第四系统能量。[0078] 具体地,利用MaterialStudio软件获取同种类型吸附剂的不同初步构型的.cif文件,并用Multiwfn软件分别读取上述.cif文件中的结构信息并制成作为第一性原理计算软件(CP2K)优化结构时的第四输入文件。根据赝势文件(BASIS_MOLOPT)中所有元素的最大平面波截断能信息,设置截断能,选择XY作为系统周期性边界条件,选择系统smearing方法,选择D3(BJ)系统色散修正方法,对同种类型吸附剂的不同初步构型进行第一性原理结构弛豫计算,对第四输入文件中的信息进行修正,获得不同第四系统能量。[0079] (c)基于第四系统能量,确定同种类型吸附剂的不同初步构型中的最稳定构型,最稳定构型中表面基团所在的位置即为MXene稳定构型表面添加该类型表面基团时的合适位置。[0080] 可以理解的是,第四系统能量越低,则说明该第四系统能量对应的构型越稳定,故可便捷确定同种类型吸附剂在不同初步构型中的最稳定构型,此时,该最稳定构型中表面基团所在的位置即为该吸附剂中表面基团在MXene稳定构型表面的合适添加位置。通过上述方式可依次确定不同基团在MXene稳定构型表面的合适位置,基于此,可进行下述步骤:[0081] (4)在可视化后的MXene稳定构型表面的合适位置添加不同类型的表面基团,获得不同吸附剂的初步构型对应的包含初步构型信息的第一输入文件。[0082] 可以理解的是,由于MXene为晶胞周期排列的晶体结构,因此在MXene稳定构型的表面添加表面基团时,需要在MXene中每个晶胞的相同位置添加相同数量的表面基团。[0083] 步骤120、基于不同第一输入文件对吸附剂的初步构型进行第一性原理弛豫计算,获取不同吸附剂稳定构型及对应的原胞能量。[0084] 利用Material Studio软件获取上述吸附剂的初步构型的.cif文件,并用Multiwfn软件分别读取上述吸附剂的初步构型的.cif文件中的结构信息并制成作为第一性原理计算软件(CP2K)优化结构时的第一输入文件(.inp文件)。根据赝势文件(BASIS_MOLOPT)中所有元素的最大平面波截断能信息,设置截断能,选择XY作为系统周期性边界条件;选择系统smearing方法,选择D3(BJ)系统色散修正方法,对不同吸附剂的初步构型进行第一性原理结构弛豫计算,对第一输入文件中的信息进行修正,分别获得每种吸附剂的稳定构型和与其对应的原胞能量。可以理解的是,一般情况下,该步骤中吸附剂的原胞能量与步骤(c)中相同类型吸附剂的最稳定构型对应的第四系统能量相同。[0085] 步骤200、基于吸附剂稳定构型及原胞能量,确定扩胞后吸附剂的第一系统能量。[0086] 为了精确预测表面基团对MXene吸附性能的影响,在确定了MXene的稳定构型和不同表面基团在MXene稳定构型表面的合适添加位置后,需要对MXene的稳定构型进行扩胞,且扩胞倍数需要与目标污染物的尺寸进行适配。具体的扩胞操作为:利用MaterialStudio软件的RedefineLattice功能,改变MXene稳定晶体构型的晶格矢量,并利用MaterialStudio软件的Supercell功能,对改变晶格矢量之后的MXene稳定晶体构型进行扩胞,其中扩晶胞参数为目标污染物大小的基础上增加0.5nm及以上(由目标污染物大小决定具体的扩胞倍数)。在扩胞后的MXene稳定晶体构型上和/或下表面合适位置添加表面基团,作为扩胞后吸附剂的稳定构型,此时,可根据扩胞倍数和吸附剂稳定构型的原胞能量获取扩胞后吸附剂的第一系统能量,第一系统能量=原胞能量*扩胞倍数。[0087] 此处不再需要对扩胞后吸附剂构型进行结构优化。可以理解的是,若先将MXene的初步构型进行扩胞,然后再在扩胞后的MXene初步构型的基础上进行上述步骤(c)的操作时,在计算结果准确性相当的前提下,计算量大大增加,不利于节约计算成本。[0088] 步骤300、基于对目标污染物的初步构型进行第一性原理弛豫计算,获取目标污染物稳定构型的第二系统能量,目标污染物为有机物。[0089] 需要说明的是,目标污染物可为染料废水中常见的有机物,如偶氮类有机物。作为一种示例,偶氮类有机物可为甲基橙和亚甲基蓝中的至少一种,本申请不对目标污染物的具体类型进行限定。[0090] 具体地,利用Gaussian软件构建目标污染物的初步构型并获取对应的.cif文件,通过MaterialStudio软件读取目标污染物初步构型的.xyz文件,并设置真空盒子,真空盒子大小与步骤200中得到的扩胞后的MXene稳定晶体构型一致,并将带有真空盒子的目标污染物初步构型转化为.cif文件。利用Multiwfn软件读取目标污染物初步构型的.cif文件中的结构信息并制成作为第一性原理计算软件(CP2K)优化结构时的第二输入文件(.inp文件)。[0091] 需要说明的是,真空盒子的大小为目标污染物大小的基础上增加0.5nm甚至更大。增加的盒子越大,计算量越大,得到的理论计算结果更精准;增加的盒子越小,分子或纳米结果的重复单元之间的相互作用会增大,导致计算结果失真。[0092] 之后,为保持系统最大平面波截断能统一性,采用步骤S1中获得第四系统能量时的截断能,选择XY作为系统周期性边界条件,然后选择系统smearing方法,选择D3(BJ)系统色散修正方法,对带有空盒子的目标污染物初步结构进行第一性原理弛豫计算,对第二输入文件中的信息进行修正,获得带有空盒子的目标污染物的稳定构型对应的第二系统能量。[0093] 步骤400、基于对吸附产物的初步构型进行第一性原理弛豫计算,获取吸附产物稳定构型的第三系统能量,吸附产物的初步构型基于在扩胞后吸附剂的稳定构型中添加目标污染物的稳定构型获得。[0094] 其中,如图3所示,该步骤具体包括如下步骤:[0095] 步骤410、可视化扩胞后吸附剂的稳定构型和目标污染物的稳定构型,其中,扩胞后吸附剂的稳定构型为表面基团连接在扩胞后的MXene稳定构型的表面合适位置时的构型。[0096] 具体地,通过MaterialStudio软件将上述步骤200中得到的表面基团连接在扩胞后的MXene稳定构型表面合适位置时的稳定构型的.cif文件和目标污染物稳定构型的.cif文件进行可视化,获得扩胞后吸附剂的稳定结构和目标污染物的稳定结构。[0097] 步骤420、将目标污染物的稳定构型添加至扩胞后吸附剂稳定构型的第一位置,获得吸附产物的初步构型和包括吸附产物初步构型信息的第三输入文件。[0098] 具体地,在扩胞后吸附剂稳定构型表面添加至少一个目标污染物的稳定构型,形成吸附产物的初步构型,并获得包含吸附产物的初步构型信息的第三输入文件。[0099] 需要说明的是,吸附剂稳定构型表面可添加多个目标污染物的稳定结构,但为了节约计算成本,本申请在吸附剂稳定构型表面仅添加一个目标污染物的稳定构型。另外,与表面基团不同,亚甲基蓝等目标污染物结构较大,吸附在吸附剂的表面时,会覆盖很多位点。因此不同位置的目标污染物是相似的,故不需过多考虑第一位置的精确位置,可以理解的是,第一位置为吸附剂的上表面和/或下表面。同样地,为了便于计算,可只在吸附剂上表面或者下表面添加一个目标污染物。[0100] 步骤430、基于第三输入文件对吸附产物的初步构型进行第一性原理弛豫计算,得到吸附产物稳定构型的第三系统能量。[0101] 具体地,通过MaterialStudio软件将吸附产物初步构型的结构信息转化为.cif文件,利用Multiwfn软件读取吸附产物初步构型的.cif文件结构信息,并分别制作第一性原理计算软件(CP2K)的优化结构的第三输入文件。计算过程中采用S1中获取第四系统能量时的截断能,选择XY作为系统周期性边界条件;选择系统smearing方法,选择D3(BJ)系统色散修正方法。对吸附亚甲基蓝的含表面基团MXene初步构型进行第一性原理结构弛豫计算,对第三输入文件中的信息进行修正,获得吸附产物稳定构型及对应的第三系统能量。[0102] 步骤500、基于第一系统能量、第二系统能量、第三系统能量和吸附剂与目标污染物之间的吸附模型,计算不同吸附剂与目标污染物之间吸附能。[0103] 具体地,该步骤具体进一步包括:根据吸附模型,对第一系统能量、第二系统能量和第三系统能量进行运算,确定吸附模型对应的吸附能。可以理解的是,吸附剂与目标污染物之间的吸附模型可通过常规实验手段获得,也可通过查阅文献获得,且吸附剂与目标污染物之间的吸附模型可通过图4所示的式子表示。图4中,A表示吸附剂,B表示目标污染物,C表示吸附产物。[0104] 根据上述吸附模型可知,吸附能计算公式为:吸附能=吸附产物的第三系统能量‑吸附剂的第一系统能量‑目标污染物的第二系统能量,基于吸附能即可得到吸附剂的吸附性质。[0105] 步骤600、基于吸附能,预测不同表面基团对MXene吸附目标污染物时的吸附性能的影响。[0106] 具体地,该步骤进一步包括:[0107] 步骤610、比较不同吸附剂吸附相同目标污染物时的吸附能;[0108] 步骤620、当第一吸附剂的吸附能小于第二吸附剂的吸附能,则第一吸附剂中的表面基团对MXene的吸附性能的促进作用优于第二吸附剂中的表面基团对MXene的吸附性能的促进作用;其中,吸附剂包括第一吸附剂和第二吸附剂。[0109] 需要说明的是,吸附能是衡量吸附剂对目标污染物吸附难易程度的重要指标之一,故比较不同吸附剂吸附同一目标污染物时的吸附能,吸附能越低,表明该吸附剂的吸附性能越好,进一步说明该吸附剂中的表面基团能够促进MXene的吸附性能,从而为实际研究过程提供理论指导。[0110] 接下来,通过下述具体实施例对上述基于第一性原理预测表面基团对MXene吸附性能影响的方法进行论述:[0111] 实施例[0112] 实施例1:[0113] 步骤S1:利用开源材料数据库(MaterialsProject)获取块体Ti3C2的初步晶体构型的.cif文件。然后利用Multiwfn软件读取Ti3C2的初步晶体构型的.cif文件中的结构信息并制成作为第一性原理计算软件(CP2K)优化结构时的输入文件。根据赝势文件(BASIS_MOLOPT)中包含Ti和C元素的最大平面波截断能信息,设置截断能,选择XY作为系统周期性边界条件,选择系统smearing方法,选择D3(BJ)系统色散修正方法,之后,对Ti3C2初步晶体构型进行第一性原理结构弛豫计算,该过程中通过不断对输入文件中的信息进行修正,获得Ti3C2稳定构型对应的结果文件,结果文件中包括Ti3C2稳定构型的晶格参数、原子坐标及系统能量。[0114] 步骤S2:利用Multiwfn软件将Ti3C2稳定构型的结构文件(.pdb文件或.xyz文件)转化为.cif文件,再通过MaterialStudio软件将Ti3C2稳定晶体构型的.cif文件进行可视化,获得Ti3C2的稳定构型的结构。在Ti3C2稳定构型表面添加O原子,添加氧原子的位置分别为稳定构型中上下表面第一层Ti原子垂直距离0.2nm处、上下表面第二层C原子垂直距离0.2nm处和上下表面第三层Ti原子垂直距离0.2nm处,进而构建三种Ti3C2O2初步晶体构型,作为吸附剂的初步构型。[0115] 步骤S3:利用MaterialStudio软件获取上述三种Ti3C2O2初步晶体构型的.cif文件,利用Multiwfn软件分别读取三种Ti3C2O2初步晶体构型的.cif文件结构信息并分别制作第一性原理计算软件(CP2K)的优化结构过程中的第四输入文件。根据赝势文件(BASIS_MOLOPT)包含Ti、C和O各个元素的最大平面波截断能信息,设置截断能;选择XY作为系统周期性边界条件;选择系统smearing方法;选择D3(BJ)系统色散修正方法,分别对三种Ti3C2O2初步晶体构型进行第一性原理结构弛豫计算后,对各个第四输入文件中的信息进行修正,分别获得三种Ti3C2O2稳定构型对应的第四系统能量。[0116] 步骤S4:对比三种Ti3C2O2的第四系统能量,选择第四系统能量最低的Ti3C2O2晶体构型,此Ti3C2O2晶体构型中,O原子在Ti3C2稳定晶体构型表面的吸附位置即为O原子的最佳吸附位置,对应的Ti3C2O2晶体构型也为该类吸附剂中的最稳定构型。[0117] 具体地,通过第一性原理结构弛豫计算可知,当氧原子的添加位置为上下表面第一层Ti原子垂直距离0.2nm处时,Ti3C2O2晶体稳定构型的系统能量为‑202.256eV;当氧原子的添加位置为上下表面第二层C原子垂直距离0.2nm处,Ti3C2O2晶体稳定构型的系统能量为‑202.231eV;当氧原子的添加位置为上下表面第三层Ti原子垂直距离0.2nm处时,Ti3C2O2晶体稳定构型的系统能量为‑202.166eV,显而易见,当氧原子的添加位置为上下表面第一层Ti原子垂直距离0.2nm处时,Ti3C2O2晶体稳定构型的系统能量最低,故O原子应该位于表面第一层Ti原子垂直距离0.2nm处,故Ti3C2O2晶体稳定构型的原胞能量为‑202.256eV。[0118] 步骤S5:通过MaterialStudio软件将Ti3C2稳定构型的.cif文件进行可视化,获得Ti3C2稳定构型的结构信息;并利用MaterialStudio软件的RedefineLattice功能,改变Ti3C2稳定晶体构型的晶格矢量,利用MaterialStudio软件的Supercell功能对改变晶格矢量之后的Ti3C2稳定晶体构型进行扩胞,其中扩胞设置为[3,2,1],获得扩胞的Ti3C2稳定晶体构型,并在扩胞的Ti3C2稳定晶体构型表面添加O原子,其中添加位置为步骤S4确定的O原子的最佳吸附位置,由此获得Ti3C2O2的晶体构型和对应的第一系统能量。Ti3C2O2的晶体结构构型见图5‑7。[0119] 步骤S6:利用Gaussian软件构建亚甲基蓝初步构型,并将亚甲基蓝初步构型的结构信息转化为.xyz文件;通过MaterialStudio软件读取亚甲基蓝初步构型的.xyz文件,并设置真空盒子,真空盒子大小与扩胞的Ti3C2稳定晶体构型一致,获得亚甲基蓝的初步构型。[0120] 将带有空盒子的亚甲基蓝初步构型转化为.cif文件,利用Multiwfn软件读取带有空盒子的亚甲基蓝初步结构的.cif文件结构信息并制作第一性原理计算软件(CP2K)的优化结构时的输入的第二输入文件。为保持系统最大平面波截断能统一性,采用步骤S3中的波截断能,选择XY作为系统周期性边界条件,选择系统smearing方法和D3(BJ)系统色散修正方法,对带有空盒子的亚甲基蓝初步构型进行第一性原理结构弛豫计算,对第二输入文件中的信息进行修正,获得带有空盒子的亚甲基蓝稳定构型对应的第二系统能量,其中,亚甲基蓝稳定构型如图8所示。[0121] 步骤S7:通过MaterialStudio软件将扩胞后的Ti3C2O2稳定晶体构型的.cif文件和亚甲基蓝稳定构型的.cif文件均进行可视化,并在扩胞后的Ti3C2O2稳定晶体构型的上表面添加一个亚甲基蓝稳定构型,形成吸附剂产物的初步晶体构型。[0122] 步骤S8:将吸附产物初步构型的结构信息转化为.cif文件,利用Multiwfn软件读取吸附剂产物初步晶体构型的.cif文件中的结构信息并制作第一性原理计算软件(CP2K)的优化结构时的输入的第三输入文件,采用步骤S3的截断能,选择XY作为系统周期性边界条件,选择系统smearing方法和D3(BJ)系统色散修正方法。对吸附产物初步晶体构型进行第一性原理结构弛豫计算,对第三输入文件中的信息进行不断修正,获得吸附产物的稳定晶体构型及对应的第三系统能量,图9‑11为吸附产物(吸附亚甲基蓝的Ti3C2O2晶体)的稳定构型的示意图。[0123] 步骤S9:利用吸附能计算公式计算吸附剂Ti3C2O2吸附亚甲基蓝的吸附能。其中,吸附能的计算公式为:吸附能=第三系统能量‑第一系统能量‑第二系统能量。最终计算结果显示,吸附剂Ti3C2O2吸附亚甲基蓝的吸附能为‑4.005eV。[0124] 实施例2[0125] 本实施例与实施例1不同的是:在进行步骤S2时,获得Ti3C2的稳定构型后,将实施例1中的表面基团O替换为一个O原子和一个F原子,构建Ti3C2OF晶体构型,之后进行后续步骤。图12为Ti3C2OF晶体稳定构型的示意图。[0126] 进行步骤S9时,最终计算结果显示Ti3C2OF对亚甲基蓝的吸附能为‑3.021eV。相较于实施例1,Ti3C2OF对亚甲基蓝的吸附能力减弱。[0127] 实施例3[0128] 本实施例与实施例1不同的是:在进行步骤S2时,获得Ti3C2的稳定构型后,将实施例1中的表面基团O替换为一个O原子和一个‑OH,构建Ti3C2OOH晶体构型,之后进行后续步骤。图13为Ti3C2OOH晶体稳定构型的示意图。[0129] 进行步骤S9时,最终计算结果显示Ti3C2OOH对亚甲基蓝的吸附能为‑3.766eV。相较于实施例1,Ti3C2OOH对亚甲基蓝的吸附能力减弱。[0130] 综上,可准确得到‑O对Ti3C2吸附亚甲基蓝的促进作用>‑OOH对Ti3C2吸附亚甲基蓝的促进作用>‑OF对Ti3C2吸附亚甲基蓝的促进作用。[0131] 需要说明的是,本申请实施例中在Ti3C2上添加‑F或者‑OH基团时,是在通过取代Ti3C2O2中的一个O原子的方式添加的。[0132] 可以理解的是,基于本申请预测表面基团对MXene吸附性能影响的方法,也可预测其他表面基团对MXene吸附性能的影响,有助于指导实践过程,本申请不再赘述。整个方法中减少了实验设备和实验材料带来的高昂运行成本,为科研人员节省了大量的时间,为后续实验的开展提供强有力的理论支撑。[0133] 在本申请的描述中,除非另有说明,“多个”是指两个或多于两个。另外,为了便于清楚描述本申请实施例的技术方案,在本申请的实施例中,采用了“第一”、“第二”等字样对功能和作用基本相同的相同项或相似项进行区分。本领域技术人员可以理解“第一”、“第二”等字样并不对数量和执行次序进行限定,并且“第一”、“第二”等字样也并不限定一定不同。以上所述的本申请实施方式并不构成对本申请保护范围的限定。[0134] 以上所述的本发明实施方式并不构成对本发明保护范围的限定。
专利地区:辽宁
专利申请日期:2024-08-19
专利公开日期:2024-10-29
专利公告号:CN118645192B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




