 产学研创新服务平台(全国)


一种螺芴杂蒽类化合物及其应用发明专利
更新时间:2026-10-01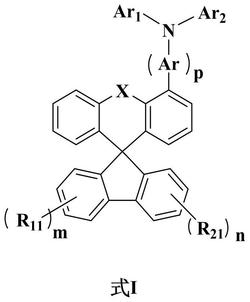 专利申请类型:发明专利;
地区:安徽-阜阳;
源自:阜阳高价值专利检索信息库;
专利名称:一种螺芴杂蒽类化合物及其应用
专利类型:发明专利
专利申请号:CN202210112366.2
专利申请(专利权)人:阜阳欣奕华新材料科技股份有限公司
权利人地址:安徽省阜阳市颍州区阜阳合肥现代产业园区天柱山路1号
专利发明(设计)人:王占奇,李志强,陆金波,黄常刚
专利摘要:本发明提供一种螺芴杂蒽类化合物及其应用。本发明提供了一种式I所示化合物,以螺芴氧杂蒽或螺芴硫杂蒽为母核,限定了各取代基在母环的取代位置,同时限定了特定的取代基团,用于改善材料性能,以使利用本申请化合物所制备的有机电致发光器件具有较长的寿命。
主权利要求:
1.一种螺芴杂蒽类化合物,其特征在于,所述螺芴杂蒽类化合物具有如下式I所示的结构:其中,X选自O或S;
R11、R21各自独立地选自氢、氘、氟、CN;
Ar选自取代或未取代的C6~C40芳基;所述C6~C40芳基选自苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基或螺芴基中的任意一种;
Ar1或Ar2中一基团选自萘基、三亚苯基或荧蒽基中的任意一种,另一基团选自取代或未取代的C12~C40氧杂芳基、取代或未取代的C12~C40硫杂芳基、芴基、苯并芴基、二苯并芴基中的任意一种;
所述C12~C40氧杂芳基选自二苯并呋喃基、萘并苯并呋喃基或二萘并呋喃基中的任意一种;
所述C12~C40硫杂芳基选自二苯并噻吩基、萘并苯并噻吩基或二萘并噻吩基中的任意一种;
所述取代的C6~C40芳基、取代的C12~C40氧杂芳基、取代的C12~C40硫杂芳基的取代基选自氘、氟、氰基、C1~C6直链或支链烷基、C1~C6烷氧基、苯基、联苯基或萘基中的一种;
p选自0~1的整数;
m、n各自独立地选自0~4的整数。
2.一种螺芴杂蒽类化合物,其特征在于,所述螺芴杂蒽类化合物具有如下式I‑1或式I‑
2所示的结构:
式I‑1中:Ar1选自萘基、三亚苯基或荧蒽基中的任意一种;
式I‑2中:Ar1选自苯基、萘基、三亚苯基或荧蒽基中的任意一种;
式I‑1或式I‑2中:
X、X1各自独立地选自O或S;
R11、R21各自独立地选自氢、氘、氟、CN;
Ar选自C6~C40芳基;所述C6~C40芳基选自苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基或螺芴基中的任意一种;
R31选自C1~C20直链或支链烷基、C1~C20烷氧基、C6~C40芳基;
R41、R42各自独立地选自C1~C20直链或支链烷基、C6~C40芳基,且R41和R42相互独立或通过单键连接成环;
p选自0~1的整数,
m、n各自独立地选自0~4的整数。
3.一种螺芴杂蒽类化合物,其特征在于,所述螺芴杂蒽类化合物选自下述中的任意一种:其中,螺芴硫杂蒽类化合物为螺芴氧杂蒽类化合物中,螺芴氧杂蒽主体结构中的氧替换成硫得到的对应化合物。
4.一种根据权利要求1~3中任一项所述的螺芴杂蒽类化合物在电子阻挡层材料中的应用。
5.一种有机电致发光器件,其特征在于,所述有机电致发光器件包括如权利要求1~3中任一项所述的螺芴杂蒽类化合物。
6.根据权利要求5所述的有机电致发光器件,其特征在于,所述有机电致发光器件包括电子阻挡层,所述电子阻挡层包括如权利要求1~3中任一项所述的螺芴杂蒽类化合物中的任意一种或至少两种的组合。
7.一种显示装置,其特征在于,所述显示装置包括如权利要求5或6所述的有机电致发光器件。
8.一种制备如权利要求1~3中任一项所述的螺芴杂蒽类化合物的中间体,其特征在于,所述中间体具体包括以下化合物: 说明书 : 一种螺芴杂蒽类化合物及其应用技术领域[0001] 本发明属于有机电致发光材料技术领域,具体涉及一种螺芴杂蒽类化合物及其应用。背景技术[0002] 当前,有机电致发光(OLED)显示技术已经在智能手机,平板电脑等领域获得应用,进一步还将向电视等大尺寸应用领域扩展。在近30年的发展过程中,人们研制出了各种性能优良的OLED材料,并通过对器件结构的不同设计,和对器件寿命、效率等性能的优化,加快了OLED的商业化进程,使得OLED在显示和照明领域得到了广泛应用。空穴层、发光层以及其他有机功能层材料的选择也对器件的电流效率、驱动电压以及寿命产生较大的影响,目前仍在探索具有更高性能的功能层材料。[0003] CN108864146A公开了一种螺芴氧杂蒽衍生物及其在OLED器件中的应用,该类化合物在螺芴氧杂蒽核心骨架上并入含氮原子的六元杂环结构,本发明中所述的螺芴氧杂蒽衍生物具有较高的载流子迁移率和高的玻璃化转变温度,不易结晶,因此具有良好的热稳定性和成膜性,是应用于有机电致发光器件的功能材料,尤其是用做空穴传输层材料、空穴注入层材料和发光主体材料,可以有效的提高器件的发光效率和使用寿命。[0004] CN110845508A公开了一种以螺芴蒽酮为核心的化合物、制备方法及其应用,属于半导体技术领域。本发明的化合物以螺芴蒽酮与六元环并环衍生结构相连,整个分子是一个较大的刚性结构,具有高的三线态能级(T1);结构立体性强,空间位阻大,不易转动,提高了材料化学稳定性,而且使化合物具有较高的玻璃化温度和分子热稳定性。[0005] CN112794804A公开了一种螺芴衍生物,所述螺芴衍生物是在联萘衍生物分子的外侧引入强供电子的芳胺基以及螺芴基团,增大共轭分子的空间位阻,阻碍由于π‑π共轭作用生成激发态复合物,同时改善分子的有机溶解度和稳定性,降低升华提纯的温度,提高包含其作为发光层材料的有机电致发光装置的效率和寿命。[0006] 因此,为了满足人们对于OLED器件的更高要求,本领域亟待开发更多种类、更高性能的OLED材料。发明内容[0007] 针对现有技术的不足,本发明的目的在于提供一种螺芴杂蒽类化合物及其应用。本发明所述螺芴杂蒽类化合物可以用做OLED发光器件的电子阻挡材料,所得到的有机电致发光器件具有较长的寿命。[0008] 为达到此发明目的,本发明采用以下技术方案:[0009] 第一方面,本发明提供一种螺芴杂蒽类化合物,所述螺芴杂蒽类化合物具有如下式I所示的结构:[0010][0011] 其中,X选自O或S。(将螺芴氧杂蒽中的氧替换成硫,也在保护范围中。)[0012] R11、R21各自独立地选自氢、氘、氟、CN、取代或未取代的C1~C20直链或支链烷基、取代或未取代的C1~C20(例如可以是C1、C2、C3、C4、C5、C7、C8、C9、C10、C13、C15、C18、C20等)烷氧基、取代或未取代的C6~C40(例如可以是C6、C7、C8、C9、C10、C13、C15、C18、C20、C23、C25、C27、C30、C32、C35、C37、C39、C40等)芳基。[0013] Ar选自取代或未取代的C6~C40芳基。[0014] Ar1、Ar2各自独立地选自取代或未取代的C6~C40(例如可以是C6、C7、C8、C9、C10、C13、C15、C18、C20、C23、C25、C27、C30、C32、C35、C37、C39、C40等)芳基、取代或未取代的C12~C40(C12、C14、C16、C18、C20、C23、C25、C27、C30、C32、C35、C37、C39、C40等)氧杂芳基、取代或未取代的C12~C40(C12、C14、C16、C18、C20、C23、C25、C27、C30、C32、C35、C37、C39、C40等)硫杂芳基,且Ar1或Ar2中至少一基团选自苯基、萘基、三亚苯基或荧蒽基中的任意一种。[0015] 以上氧杂芳基是指通过单键相连的两个芳环通过O原子桥接,形成的具有含氧五元杂环的结构。例如两个苯环通过单键相连成联苯,组成联苯的两个苯环上的碳原子同时和O原子连接,形成二苯并呋喃。[0016] 以上硫杂芳基是指通过单键相连的两个芳环通过S原子桥接,形成的具有含硫五元杂环的结构。例如两个苯环通过单键相连成联苯,组成联苯的两个苯环上的碳原子同时和S原子连接,形成二苯并噻吩。[0017] p选自0~1的整数,例如可以是0、1。[0018] m、n各自独立地选自0~4的整数,例如可以是0、1、2、3、4。[0019] 在本发明中,所述C6~C40芳基选自苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基、三亚苯基、荧蒽基、芘基、苝基、螺芴基、茚并芴基或氢化的苯并蒽基中的任意一种。[0020] 在本发明中,所述C12~C40氧杂芳基选自二苯并呋喃基、萘并苯并呋喃基或二萘并呋喃基中的任意一种。[0021] 在本发明中,所述C12~C40硫杂芳基选自二苯并噻吩基、萘并苯并噻吩基或二萘并噻吩基中的任意一种。[0022] 在本发明中,所述取代的C1~C20直链或支链烷基、取代的C1~C20烷氧基、取代的C6~C40芳基、取代的C12~C40氧杂芳基、取代的C12~C40硫杂芳基的取代基选自氘、氟、氰基、C1~C6直链或支链烷基、C1~C6烷氧基、苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基、三亚苯基、荧蒽基、芘基、苝基、螺芴基、茚并芴基或氢化的苯并蒽基中的一种。[0023] 在本发明中,所述R11、R21各自选自氢、氘、氟、氰基、C1~C6直链或支链烷基、C1~C6烷氧基、苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基、三亚苯基、荧蒽基、芘基、苝基、螺芴基、茚并芴基或氢化的苯并蒽基中的一种。[0024] 优选地,所述R11、R21各自独立地选自氢、苯基、联苯基、萘基、菲基、蒽基、芴基、苯并芴基、二苯并芴基、三亚苯基、荧蒽基、芘基、苝基、螺芴基、茚并芴基或氢化的苯并蒽基中的一种。[0025] 在本发明中,所述螺芴杂蒽类化合物具有如下式I‑1或式I‑2所示的结构:[0026][0027] 其中,X、X1各自独立地选自O或S。(将螺芴氧杂蒽中的氧替换成硫,也在保护范围中。)R11、R21各自独立地选自氢、氘、氟、CN、C1~C20直链或支链烷基、C1~C20烷氧基、C6~C40芳基。Ar选自C6~C40芳基。Ar1选自苯基、萘基、三亚苯基或荧蒽基中的任意一种。R31选自C1~C20直链或支链烷基、C1~C20烷氧基、C6~C40芳基。R41、R42各自独立地选自C1~C20直链或支链烷基、C6~C40芳基,且R41和R42相互独立或通过单键连接成环。[0028] 优选地,所述螺芴杂蒽类化合物选自下述1‑140、1S‑140S中的任意一种:[0029][0030][0031][0032][0033][0034][0035][0036][0037][0038][0039] 其中,螺芴硫杂蒽类化合物1S‑140S为螺芴氧杂蒽类化合物1‑140中,螺芴氧杂蒽主体结构中的氧替换成硫得到的对应化合物。[0040] 即以上1‑140所示化合物,均包括 将 换成 后得到的结构,用代号1S~140S表示,也在本发明的保护范围之内。[0041] 如化合物2的结构为 则化合物2S的结构为:[0042] 第二方面,本发明提供一种如第一方面所述的螺芴杂蒽类化合物在电子阻挡层材料中的应用。[0043] 第三方面,本发明提供一种有机电致发光器件,所述有机电致发光器件包括如第一方面所述的螺芴杂蒽类化合物。[0044] 在本发明中,所述有机电致发光器件包括电子阻挡层,所述电子阻挡层包括如第一方面所述的螺芴杂蒽类化合物中的任意一种或至少两种的组合。[0045] 其中,所述电子阻挡层位于空穴层和发光层之间。[0046] 第四方面,本发明提供一种显示装置,其特征在于,所述显示装置包括如第三方面所述的有机电致发光器件。[0047] 第五方面,本发明提供一种制备本发明的螺芴杂蒽类化合物的中间体,所述中间体具体包括以下化合物:[0048][0049] 相对于现有技术,本发明具有以下有益效果:[0050] 本发明提供了一种式(I)所示化合物,以螺芴氧杂蒽或螺芴硫杂蒽为母核,限定了各取代基在母环的取代位置,同时限定了特定的取代基团,用于改善材料性能,以使利用本申请化合物所制备的有机电致发光器件具有较长的寿命。附图说明[0051] 图1为式I所示的螺芴杂蒽类化合物的结构通式。具体实施方式[0052] 下面通过具体实施方式来进一步说明本发明的技术方案。本领域技术人员应该明了,所述实施例仅仅是帮助理解本发明,不应视为对本发明的具体限制。[0053] 实施例1[0054] 本实施例提供一种化合物1[0055] 合成步骤如下所示:[0056][0057] 500mL三口瓶,氮气保护,加入150mL干燥的甲苯,4.11g(0.01mol)M‑0所示化合物,2.59g(0.01mol)M‑1‑2所示化合物,0.0575g(0.0001mol)Pd(dba)2(双二亚苄基丙酮钯),0.4g(0.0002mol)含有10%三叔丁基膦的甲苯溶液,1.44g(0.015mol)叔丁醇钠,加热至回流反应8h,降温,加水分液,有机层水洗至中性,硫酸镁干燥,过滤除去硫酸镁后,浓缩至干,硅胶柱层析分离,石油醚:乙酸乙酯=10:1(体积比)洗脱,得到化合物1为4.9g。[0058] 目标产物化合物1的表征数据:[0059] 质谱检测,m/z为589.20;[0060] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ8.23(d,1H),δ8.00(m,1H),δ7.88(m,2H),δ7.68(m,2H),δ7.55(m,1H),δ7.46(d,1H),δ7.43~7.14(m,12H),δ7.11~6.83(m,7H)。[0061] 实施例2[0062] 本实施例提供一种化合物2[0063] 合成步骤如下所示:[0064][0065] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑2‑2所示化合物,得到化合物2。[0066] 目标产物化合物2的表征数据:[0067] 质谱检测,测得m/z为639.22。[0068] 实施例3[0069] 本实施例提供一种化合物11:[0070] 合成步骤如下所示:[0071][0072] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑11‑2所示化合物,得到化合物11。[0073] 目标产物化合物11的表征数据:[0074] 质谱检测,测得m/z为665.24;[0075] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ8.09(m,1H),δ8.03(m,1H),δ7.91(m,2H),δ7.68~7.61(m,3H),δ7.55~7.14(m,17H),δ7.11~6.96(m,5H),δ6.95~6.83(m,2H)。[0076] 实施例4[0077] 本实施例提供一种化合物14[0078] 合成步骤如下所示:[0079][0080] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑14‑2所示化合物,得到化合物14。[0081] 目标产物化合物14的表征数据:[0082] 质谱检测,测得m/z为765.27。[0083] 实施例5[0084] 本实施例提供一种化合物38[0085] 合成步骤如下所示:[0086][0087] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑38‑2所示化合物,得到化合物38。[0088] 目标产物化合物38的表征数据:[0089] 质谱检测,测得m/z为725.27;[0090] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ8.99(d,1H),δ8.35(m,2H),δ8.29(m,1H),δ8.09(d,1H),δ7.91(m,2H),δ7.83~7.59(m,7H),δ7.58~7.33(m,15H),δ7.07~6.96(m,2H),δ6.95~6.80(m,4H)。[0091] 实施例6[0092] 本实施例提供一种化合物45[0093] 合成步骤如下所示:[0094] (1)化合物M‑45‑2的合成[0095][0096] 250mL三口瓶,氮气保护,加入100mL干燥的甲苯,3.23g(0.01mol)2‑溴‑11,11‑二甲基‑11H‑苯并[b]芴,2.43g(0.01mol)三亚苯‑2‑胺,0.0575g(0.0001mol)Pd(dba)2(双二亚苄基丙酮钯),0.4g(0.0002mol)含有10%三叔丁基膦的甲苯溶液,1.44g(0.015mol)叔丁醇钠,加热至60℃反应4h,再加热至回流反应2h,降温,加水分液,有机层水洗至中性,硫酸镁干燥,过滤除去硫酸镁后,浓缩至干,硅胶柱层析分离,石油醚:乙酸乙酯=10:0.5(体积比)洗脱,得到化合物M‑45‑2为1.6g。[0097] 对化合物M‑45‑2进行了质谱检测,确定分子m/z为:485.21。[0098] (2)化合物45的合成[0099][0100] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑45‑2所示化合物,得到化合物45;[0101] 目标产物化合物45的表征数据:[0102] 质谱检测,测得m/z为815.32;[0103] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ9.07(m,1H),δ8.89(d,1H),δ8.35(m,1H),δ8.31(d,1H),δ8.22(d,1H),δ8.18~8.13(m,3H),δ8.09(d,1H),δ7.96(m,1H),δ7.89(m,2H),δ7.78(m,1H),δ7.72(m,2H),δ7.66~7.60(m,3H),δ7.55~7.50(m,3H),δ7.41(m,1H),δ7.37~7.22(m,5H),δ7.21~7.15(m,2H),δ7.05(m,1H),δ7.00(m,1H),δ6.93(m,1H),δ6.88(m,1H),δ5.79(m,2H),δ1.76(s,6H)。[0104] 实施例7[0105] 本实施例提供一种化合物53[0106] 合成步骤如下所示:[0107] (1)化合物M‑53‑2的合成[0108][0109] 参照实施例6中化合物M‑45‑2的合成,只是采用相应的溴代物和胺反应,得到化合物M‑53‑2。[0110] 对化合物M‑53‑2进行了质谱检测,确定分子m/z为:383.13。[0111] (2)化合物53的合成[0112][0113] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑53‑2所示化合物,得到化合物53;[0114] 目标产物化合物53的表征数据:[0115] 质谱检测,测得m/z为713.24;[0116] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ8.43(m,2H),δ8.09(m,2H),δ7.99(m,1H),δ7.91(m,2H),δ7.83~7.73(m,6H),δ7.66(m,1H),δ7.58~7.51(m,2H),δ7.43~7.14(m,11H),δ7.07~6.83(m,4H)。[0117] 实施例8[0118] 本实施例提供一种化合物73[0119] 合成步骤如下所示:[0120][0121] 250mL三口瓶,氮气保护,加入60mL甲苯,20mL乙醇,10mL水,再加入4.11g(0.01mol)M‑0所示化合物,2.89g(0.01mol)M‑73‑2所示硼酸类化合物,2.12g(0.02mol)碳酸钠,0.115g(0.0001mol)四三苯基膦钯,缓慢升温至回流反应6h,降温,加水分液,有机层水洗后,硫酸镁干燥,过滤除去硫酸镁后,减压除去溶剂,得到的固体柱层析分离,石油醚:乙酸乙酯=10:0.5(体积比)洗脱,得到化合物73,质量4.6g。[0122] 目标产物化合物73的表征数据:[0123] 质谱检测,测得m/z为575.22;[0124] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ7.91(m,2H),δ7.84(m,1H),δ7.66(m,2H),δ7.57(m,2H),δ7.40~7.14(m,15H),δ7.09(m,4H),δ7.01(m,3H)。[0125] 实施例9[0126] 本实施例提供一种化合物86[0127] 合成步骤如下所示:[0128][0129] 合成方法参照实施例8化合物73的合成,与实施例8的区别在于,只是将其中的M‑73‑2所示化合物换成M‑86‑2所示化合物,得到化合物86;[0130] 目标产物化合物86的表征数据:[0131] 质谱检测,测得m/z为751.29。[0132] 实施例10[0133] 本实施例提供一种化合物109[0134] 合成步骤如下所示:[0135][0136] 合成方法参照实施例8化合物73的合成,与实施例8的区别在于,只是将其中的M‑73‑2所示化合物换成M‑109‑2所示化合物,得到化合物109;[0137] 目标产物化合物109的表征数据:[0138] 质谱检测,测得m/z为691.29。[0139] 实施例11[0140] 本实施例提供一种化合物121[0141] 合成步骤如下所示:[0142][0143] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑121‑2所示化合物,得到化合物121;[0144] 目标产物化合物121的表征数据:[0145] 质谱检测,测得m/z为615.26。[0146] 实施例12[0147] 本实施例提供一种化合物125[0148] 合成步骤如下所示:[0149] (1)化合物M‑125‑0的合成[0150][0151] 250mL三口瓶,氮气保护,加入2.85g(0.01mol)M‑121‑2所示化合物,2.83g(0.01mol)4‑溴碘苯,1.06g碳酸钠,100mLDMF,0.5g碘化亚铜,0.2g1,10‑邻菲咯啉,升温至回流反应24h,降温,加入水,过滤得到的固体,固体干燥后,用甲苯加热溶解,滤去不溶物,母液浓缩至干,用甲醇醇和甲苯混合溶剂重结晶,得到M‑125‑0所示化合物3.0g。[0152] 对M‑125‑0所示化合物进行了质谱检测,m/z最大的两个峰为439.09,441.09,确定产品分子式为:C27H22BrN。[0153] (2)化合物M‑125‑2的合成[0154][0155] 250mL三口瓶,氮气保护,加入80mL四氢呋喃,4.4g(0.01mol)M‑125‑1所示化合物,降温至‑78℃,缓慢滴加7.5mL(0.012mol)1.6M的丁基锂的正己烷溶液,加毕于‑78℃保持30min,然后加入1.56g(0.015mol)硼酸三甲酯,再缓慢升至室温反应2h,加水和乙酸乙酯分液,有机层食盐水洗涤,硫酸镁干燥,过滤除去硫酸镁后,浓缩至干,得到M‑125‑2所示硼酸,未进一步提纯,直接向下反应。[0156] (3)化合物125的合成[0157][0158] 合成方法参照实施例8化合物73的合成,与实施例8的区别在于,只是将其中的M‑73‑2所示化合物换成M‑125‑2所示化合物,得到化合物125;[0159] 目标产物化合物125的表征数据:[0160] 质谱检测,测得m/z为691.29;[0161] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ7.91(m,3H),δ7.86(m,1H),δ7.64(m,2H),δ7.58~7.52(m,4H),δ7.44~7.14(m,17H),δ7.09(m,2H),δ7.01(m,2H),δ1.69(s,6H)。[0162] 实施例13[0163] 本实施例提供一种化合物139[0164] 合成步骤如下所示:[0165] (1)化合物M‑139‑2的合成[0166][0167] 合成方法参照实施例6化合物M‑45‑2的合成,与实施例6的区别在于,采用相应的溴代物和胺反应,得到化合物M‑139‑2;[0168] 对化合物M‑139‑2进行了质谱检测,确定分子m/z为:407.17。[0169] (2)化合物139的合成[0170][0171] 合成方法参照实施例1化合物1的合成,与实施例1的区别在于,只是将其中的M‑1‑2所示化合物换成M‑139‑2所示化合物,得到化合物139;[0172] 目标产物化合物139的表征数据:[0173] 质谱检测,测得m/z为737.27;[0174] 核磁检测,1H‑NMR(瑞士Bruker公司,AvanceⅡ400MHz核磁共振波谱仪,CDCl3):δ7.92~7.87(m,5H),δ7.73(m,2H),δ7.58~7.55(m,3H),δ7.49~7.43(m,2H),δ7.36~7.28(m,5H),δ7.26~7.15(m,11H),δ7.06(m,2H),δ7.04(m,1H),δ7.02(m,2H),δ6.91(m,1H),δ6.88(m,1H)。[0175] 实施例14[0176] 本实施例提供一种化合物2S[0177] 合成步骤如下所示:[0178][0179] 合成方法参照化合物2的合成,只是采用相对应的溴代物,得到化合物2S。[0180] 目标产物化合物2S的表征数据:[0181] 质谱检测,测得m/z为655.20。[0182] 下述应用例和对比应用例中所用的材料分别如下所示:[0183][0184] 应用例1[0185] 应用例1选用实施例1制备的化合物1作为有机电致发光器件中的电子阻挡层材料(EB层材料)。[0186] 该有机电致发光器件结构为:ITO/HTL:HD(5%)(20nm)/HTL(100nm)/电子阻挡层材料(20nm)/BH:BD(5%)(20nm)/ETL(30nm)/EIL(1nm)/Al(150nm);[0187] 具体制备过程如下:将材料置于真空腔内,抽真空至1×10‑5~1×10‑6Pa,依次真空蒸镀到清洁后的ITO基板上。其中,HTL:HD(5%)(20nm)指的是在器件中,HTL和HD以95:5的体积比例共蒸发形成空穴传输层,空穴传输层的厚度为20nm。同样的理解,BH:BD(5%)(20nm)指的是在器件中,BH和BD以9:5的体积比例共蒸发形成发光层,发光层的厚度为20nm。[0188] 应用例2~14[0189] 应用例2~14与应用例1的区别仅在于,将化合物1按下表1所示分别替换为对应化合物2‑化合物14;其它制备步骤均相同。[0190] 对比应用例1~4[0191] 对比应用例1~4与应用例1的区别仅在于,将化合物1按下表1所示分别替换为对应HT‑1~HT‑4;其它制备步骤均相同。[0192] 性能测试[0193] 测试样品:应用例1‑14提供的有机电致发光器件以及对比应用例1‑4提供的有机电致发光器件;[0194] 测试方法:使用杭州远方生产的OLED‑1000多通道加速老化寿命与光色性能分析系统测试,测试项目包括有机电致发光器件的亮度、驱动电压、电流效率、LT80;其中,LT802 2是指保持器件初始亮度1000cd/m的电流密度不变,器件效率降为初始亮度1000cd/m对应的效率的80%所需要的时间。[0195] 具体测试结果如下表1所示:[0196] 表1[0197][0198][0199] 由表1测试数据可知,本发明提供了一种式(I)所示化合物,以螺芴氧杂蒽或螺芴硫杂蒽为母核,限定了各取代基在母环的取代位置,同时限定了特定的取代基团,用于改善材料性能,以使利用本申请化合物所制备的有机电致发光器驱动电压、电流效率、寿命各个指标中,其中之一、之二或者三者均有改善。尤其化合物45、53、125寿命尤其突出。同时化合物125的电压低至3.89V。[0200] 申请人声明,本发明通过上述实施例来说明本发明的工艺方法,但本发明并不局限于上述工艺步骤,即不意味着本发明必须依赖上述工艺步骤才能实施。所属技术领域的技术人员应该明了,对本发明的任何改进,对本发明所选用原料的等效替换及辅助成分的添加、具体方式的选择等,均落在本发明的保护范围和公开范围之内。
专利地区:安徽
专利申请日期:2022-01-29
专利公开日期:2024-11-08
专利公告号:CN114478499B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




