 产学研创新服务平台(全国)


含有N杂五元环的衣壳蛋白装配抑制剂的晶型及其应用
更新时间:2026-10-01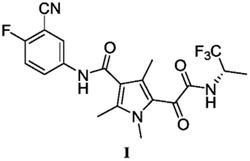 专利申请类型:实用新型专利;
地区:江苏-连云港;
源自:连云港高价值专利检索信息库;
专利名称:含有N杂五元环的衣壳蛋白装配抑制剂的晶型及其应用
专利类型:实用新型专利
专利申请号:CN202080066509.X
专利申请(专利权)人:正大天晴药业集团股份有限公司
权利人地址:江苏省连云港市郁州南路369号
专利发明(设计)人:陆银,郭猛,胡明通,李元,敖汪伟,张寅生
专利摘要:本申请公开了含有N杂五元环的衣壳蛋白装配抑制剂的晶型,具体公开了式I化合物的晶型,还包括所述晶型在制备预防或者治疗受益于衣壳蛋白装配抑制的疾病的药物中的应用。#imgabs0#
主权利要求:
1.式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±
0.20°、16.47±0.20°、18.11±0.20°、24.48±0.20°和26.79±0.20°
2.如权利要求1所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、12.72±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、
19.79±0.20°、24.48±0.20°和26.79±0.20°。
3.如权利要求1所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、10.44±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、
16.47±0.20°、18.11±0.20°、19.79±0.20°、20.46±0.20°、24.48±0.20°、26.79±
0.20°、和31.46±0.20°。
4.如权利要求1所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、9.68±0.20°、10.44±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、19.79±0.20°、20.46±0.20°、24.48±0.20°、
26.02±0.20°、26.79±0.20°、27.67±0.20°和31.46±0.20°。
5.如权利要求1所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:4.86±0.20°、9.21±0.20°、9.68±0.20°、10.44±0.20°、12.47±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、18.74±0.20°、
19.19±0.20°、19.79±0.20°、20.46±0.20°、20.94±0.20°、21.65±0.20°、21.96±
0.20°、23.12±0.20°、24.48±0.20°、26.02±0.20°、26.79±0.20°、27.67±0.20°、29.36±0.20°、31.46±0.20°和34.17±0.20°。
6.如权利要求1所述的式I化合物的结晶,其XRPD图谱如图1所示。
7.如权利要求1所述的式I化合物的结晶,其DSC曲线在231.26±5℃处有吸热峰。
8.式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:14.09±
0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°和22.91±0.2°
9.如权利要求8所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、
17.40±0.20°、18.81±0.20°、19.64±0.20°和22.91±0.2°。
10.如权利要求8所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、11.15±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、
15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.97±0.20°、22.91±0.2°、
23.68±0.20°、和25.24±0.2°。
11.如权利要求8所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、11.15±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、
15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.25±0.20°、20.97±
0.20°、21.42±0.20°、22.91±0.2°、23.68±0.20°、25.24±0.2°、27.72±0.2°和30.00±
0.2°。
12.如权利要求8所述的式I化合物的结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:4.74±0.20°、7.94±0.20°、8.45±0.20°、9.40±0.20°、9.91±0.20°、11.15±
0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.25±0.20°、20.97±0.20°、21.42±0.20°、22.91±0.2°、23.68±0.20°、25.24±0.2°、27.72±0.2°、和30.00±0.2°。
13.如权利要求8所述的式I化合物的结晶,其XRPD图谱如图3所示。
14.如权利要求8所述的式I化合物的结晶,其DSC曲线在225.05±5℃有吸热峰。
15.晶型组合物,其包含所述权利要求1‑14任一项所述的式I化合物的结晶,所述结晶占晶型组合物重量的50%以上。
16.如权利要求15所述的晶型组合物,其包含所述权利要求1‑14任一项所述的式I化合物的结晶,所述结晶占晶型组合物重量的80%以上。
17.如权利要求15所述的晶型组合物,其包含所述权利要求1‑14任一项所述的式I化合物的结晶,所述结晶占晶型组合物重量的90%以上。
18.如权利要求15所述的晶型组合物,其包含所述权利要求1‑14任一项所述的式I化合物的结晶,所述结晶占晶型组合物重量的95%以上。
19.药物组合物,其包含治疗有效量的如权利要求1‑14任一项所述的式I化合物的结晶或权利要求15‑18任一项所述的晶型组合物。
20.权利要求1‑14任一项所述的式I化合物的结晶、或者权利要求15‑18任一项所述的晶型组合物、或者权利要求19所述的药物组合物在制备预防或治疗受益于衣壳蛋白装配抑制的疾病的药物中的用途。
21.如权利要求20所述的用途,其中所述受益于衣壳蛋白装配抑制的疾病指乙型肝炎病毒感染引起的疾病。 说明书 : 含有N杂五元环的衣壳蛋白装配抑制剂的晶型及其应用[0001] 相关申请的交叉引用[0002] 本申请要求于2019年09月29日向中国国家知识产权局提交的第201910934549.0号中国专利申请的优先权和权益,所述申请公开的内容通过引用整体并入本文中。技术领域[0003] 本申请涉及一种含有N杂五元环的衣壳蛋白装配抑制剂晶型,具体涉及式I化合物的晶型,还包括所述晶型在制备预防或者治疗受益于衣壳蛋白装配抑制的疾病的药物中的应用。背景技术[0004] 当前,针对慢性乙型病毒性肝炎不可治愈只能控制,目前主要限于两类药剂(干扰素和核苷类似物/病毒聚合酶的抑制剂)。HBV的治愈率低部分是由于受感染肝细胞的细胞核中共价闭合环状DNA(cccDNA)的存在和持续性。目前治疗方案无法将储存库中的cccDNA清除掉,而一些HBV的新靶点如核心抑制剂(Coreinhibitors,例如病毒的衣壳蛋白形成或装配抑制剂和cccDNA抑制剂及干扰素刺激基因激活剂等)有望给治愈乙肝带来希望(MayurBrahmania,etal.NewtherapeuticagentsforchronichepatitisB)。HBV衣壳由核心蛋白装配而成,在逆转录以前,HBV逆转录酶、pgRNA需要被衣壳蛋白正确包裹。因此,阻断衣壳蛋白装配,或加快衣壳蛋白降解,都会阻断衣壳蛋白装配过程,从而影响病毒复制。[0005] 发明概述[0006] 一方面,本申请提供式I化合物的结晶,[0007][0008] 又一方面,本申请提供晶型组合物,其中,本申请所述式I化合物的结晶占晶型组合物重量的50%以上,较好为80%以上,更好是90%以上,最好是95%以上。[0009] 又一方面,本申请提供一种药物组合物,该药物组合物包含治疗有效量的本申请所述式I化合物的结晶、或其晶型组合物。[0010] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在制备预防或治疗受益于衣壳蛋白装配抑制的疾病的药物中的用途。[0011] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在制备预防或治疗乙型肝炎病毒感染的药物中的用途。[0012] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在预防或者治疗受益于衣壳蛋白装配抑制的疾病中的用途。[0013] 另一方面,本申请还提供一种预防或治疗受益于衣壳蛋白装配抑制的疾病的方法,包括对需要该预防或治疗的哺乳动物给予治疗有效量的本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物。[0014] 另一方面,本申请还提供了用于预防或者治疗受益于衣壳蛋白装配抑制的疾病的本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物。附图说明[0015] 图1为式I化合物的I型结晶的XRPD谱图。[0016] 图2为式I化合物的I型结晶的DSC谱图。[0017] 图3为式I化合物的II型结晶的XRPD谱图。[0018] 图4为式I化合物的II型结晶的DSC谱图。[0019] 发明详述[0020] 一方面,本申请提供式I化合物的结晶,[0021][0022] 再一方面,本申请提供上述式I化合物的I型结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、16.47±0.20°、18.11±0.20°、24.48±0.20°和26.79±0.20°;本申请的一些方案中,上述I型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、12.72±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、19.79±0.20°、24.48±0.20°和26.79±0.20°;本申请的一些方案中,上述I型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、10.44±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、19.79±0.20°、20.46±0.20°、24.48±0.20°、26.79±0.20°、和31.46±0.20°;本申请的一些方案中,上述I型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:9.21±0.20°、9.68±0.20°、10.44±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、19.79±0.20°、20.46±0.20°、24.48±0.20°、26.02±0.20°、26.79±0.20°、27.67±0.20°和31.46±0.20°;本申请的一些方案中,上述I型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:4.86±0.20°、9.21±0.20°、9.68±0.20°、10.44±0.20°、12.47±0.20°、12.72±0.20°、15.06±0.20°、15.71±0.20°、16.47±0.20°、18.11±0.20°、18.74±0.20°、19.19±0.20°、19.79±0.20°、20.46±0.20°、20.94±0.20°、21.65±0.20°、21.96±0.20°、23.12±0.20°、24.48±0.20°、26.02±0.20°、26.79±0.20°、27.67±0.20°、29.36±0.20°、31.46±0.20°和34.17±0.20°。[0023] 本申请的一些方案中,上述I型结晶的XRPD图谱中,衍射峰的峰位置及相对强度由下表1表示:[0024] 表1I型结晶的XRPD数据[0025][0026] 本申请的一些方案中,上述I型结晶的X射线粉末衍射(XRPD)图谱如图1所示。[0027] 本申请的一些方案中,上述I型结晶的差示扫描量热(DSC)曲线在231.26±5℃处有吸热峰。[0028] 本申请的一些方案中,上述I型结晶的DSC图谱如图2所示。[0029] 又一方面,本申请提供一种I型结晶的制备方法,所述方法包括如下步骤:[0030] 将上述式I化合物加入溶剂中,然后分离固体。[0031] 本申请的一些方案中,I型结晶的制备方法包括如下步骤:将上述式I化合物加入溶剂中,析晶,然后分离固体。[0032] 本申请的一些方案中,上述I型结晶的制备方法,其中溶剂选自甲醇、乙腈或水中的一种或多种的混合物。本申请的一些方案中,上述I型结晶的制备方法,其中溶剂选自甲醇、或乙腈与水的混合物。[0033] 本申请的一些方案中,上述I型结晶的制备方法,所述溶剂与式I化合物的体积质量比为1~100ml/g;在本申请的一些实施方案中,所述溶剂与式I化合物的体积质量比为1ml/g、5ml/g、10ml/g、15ml/g、20ml/g、25ml/g、30ml/g、35ml/g、40ml/g、45ml/g、50ml/g、55ml/g、60ml/g、65ml/g、70ml/g、75ml/g、80ml/g、85ml/g、90ml/g、100ml/g或者任意比例形成的范围。[0034] 本申请的一些方案中,上述I型结晶的制备方法,所述甲醇与式I化合物的体积质量比为1~20ml/g;在本申请的一些实施方案中,所述甲醇与式I化合物的体积质量比为1ml/g、2ml/g、3ml/g、4ml/g、5ml/g、6ml/g、7ml/g、8ml/g、9ml/g、10ml/g、11ml/g、12ml/g、13ml/g、14ml/g、15ml/g、16ml/g、17ml/g、18ml/g、19ml/g、20ml/g或者任意比例形成的范围;在本申请的一些实施方案中,所述甲醇与式I化合物的体积质量比为1~10ml/g或2~8ml/g;在本申请的一些实施方案中,所述甲醇与式I化合物的体积质量比为5ml/g。[0035] 本申请的一些方案中,上述I型结晶的制备方法,所述乙腈与式I化合物的体积质量比为1~20ml/g;在本申请的一些实施方案中,所述乙腈与式I化合物的体积质量比为1ml/g、2ml/g、3ml/g、4ml/g、5ml/g、6ml/g、7ml/g、8ml/g、9ml/g、10ml/g、11ml/g、12ml/g、13ml/g、14ml/g、15ml/g、16ml/g、17ml/g、18ml/g、19ml/g、20ml/g或者任意比例形成的范围;在本申请的一些实施方案中,所述乙腈与式I化合物的体积质量比为5~18ml/g或8~16ml/g;在本申请的一些实施方案中,所述乙腈与式I化合物的体积质量比为12.5ml/g。[0036] 本申请的一些方案中,上述I型结晶的制备方法,所述乙腈与水的体积比为1∶1~1∶10;在本申请的一些实施方案中,所述乙腈与水的体积比为1∶1、1∶2、1∶3、1∶4、1∶5、1∶6、1∶7、1∶8、1∶9、1∶10或者任意比例形成的范围;在本申请的一些实施方案中,所述乙腈与水的体积比为1∶1~1∶5;在本申请的一些实施方案中,所述乙腈与水的体积比为1∶5。[0037] 本申请的一些方案中,上述I型结晶的制备方法,其中分离固体的方式选自过滤。[0038] 本申请的一些方案中,上述I型结晶的制备方法包括以下步骤:将上述式I化合物加入溶剂中,搅拌溶清,任选地通过加热使溶液溶清。[0039] 本申请的一些方案中,上述I型结晶的制备方法,任选地包括冷却至室温的过程和/或在冰水浴中进行冷却析晶,和/或任选地加入水使得析晶。[0040] 再一方面,本申请还提供上述式I化合物的II型结晶,其X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:14.09±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°和22.91±0.2°;本申请的一些方案中,上述II型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°和22.91±0.2°;本申请的一些方案中,上述II型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、11.15±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.97±0.20°、22.91±0.2°、23.68±0.20°、和25.24±0.2°;本申请的一些方案中,上述II型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:8.45±0.20°、11.15±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.25±0.20°、20.97±0.20°、21.42±0.20°、22.91±0.2°、23.68±0.20°、25.24±0.2°、27.72±0.2°和30.00±0.2°;本申请的一些方案中,上述II型结晶的X射线粉末衍射图谱在下列2θ角处具有特征衍射峰:4.74±0.20°、7.94±0.20°、8.45±0.20°、9.40±0.20°、9.91±0.20°、11.15±0.20°、13.35±0.20°、14.09±0.20°、14.90±0.20°、15.81±0.20°、17.40±0.20°、18.81±0.20°、19.64±0.20°、20.25±0.20°、20.97±0.20°、21.42±0.20°、22.91±0.2°、23.68±0.20°、25.24±0.2°、27.72±0.2°、和30.00±0.2°。[0041] 本申请的一些方案中,上述II型结晶的XRPD图谱中,衍射峰的峰位置及相对强度由下表2表示:[0042] 表2II型结晶的XRPD数据[0043][0044] 本申请的一些方案中,上述II型结晶的X射线粉末衍射(XRPD)图谱如图3所示。[0045] 本申请的一些方案中,上述II型结晶的差示扫描量热(DSC)曲线在225.05±5℃有吸热峰。[0046] 本申请的一些方案中,上述II型结晶的DSC图谱如图4所示。[0047] 又一方面,本申请提供一种上述II型结晶的制备方法,所述方法包括如下步骤:将式I化合物加入溶剂中,然后析出固体。[0048] 在一些实施方案中,上述II型结晶的制备方法,其中溶剂选自丙酮、四氢呋喃或水中的一种或多种的混合物。在一些实施方案中,上述II型结晶的制备方法,其中溶剂选自丙酮与水的混合物、或四氢呋喃与水的混合物。[0049] 本申请的一些方案中,上述II型结晶的制备方法,所述溶剂与式I化合物的体积质量比为1~100ml/g;在本申请的一些实施方案中,所述溶剂与式I化合物的体积质量比为1ml/g、5ml/g、10ml/g、15ml/g、20ml/g、25ml/g、30ml/g、35ml/g、40ml/g、45ml/g、50ml/g、55ml/g、60ml/g、65ml/g、70ml/g、75ml/g、80ml/g、85ml/g、90ml/g、100ml/g或者任意比例形成的范围。[0050] 本申请的一些方案中,上述II型结晶的制备方法,所述丙酮与式I化合物的体积质量比为1~50ml/g;在本申请的一些实施方案中,所述丙酮与式I化合物的体积质量比为1ml/g、5ml/g、10ml/g、15ml/g、20ml/g、25ml/g、30ml/g、35ml/g、40ml/g、45ml/g、50ml/g或者任意比例形成的范围;在本申请的一些实施方案中,所述丙酮与式I化合物的体积质量比为5~40ml/g或10~30ml/g;在本申请的一些实施方案中,所述丙酮与与式I化合物的体积质量比为20ml/g。[0051] 本申请的一些方案中,上述II型结晶的制备方法,所述丙酮与水的体积比为1∶0.5~1∶5;在本申请的一些实施方案中,所述丙酮与水的体积比为1∶0.5、1∶1、1∶1.5、1∶2、1∶2.5、1∶3、1∶3.5、1∶4、1∶4.5、1∶5或者任意比例形成的范围;在本申请的一些实施方案中,所述丙酮与水的体积比为1∶0.5~1∶2;在本申请的一些实施方案中,所述丙酮与水的体积比为1∶1.25。[0052] 在一些实施方案中,上述II型结晶的制备方法,析出固体后,可以选择过滤方式分离固体。[0053] 本申请的一些方案中,上述II型结晶的制备方法,将上述式I化合物加入溶剂中,搅拌溶清,任选地通过加热使溶液溶清。[0054] 本申请的一些方案中,上述II型结晶的制备方法,任选地包括冷却至室温的过程和/或在冰水浴中进行冷却析晶,和/或任选地加入水使得析晶。[0055] 在一些具体的实施方式中,上述I型结晶或II型结晶的制备方法,还包括将分离的固体进行干燥,例如在30~90℃条件下进行干燥;或者在50℃~60℃条件下干燥。[0056] 在本申请中,XRPD采用BrukerD8ADVANCEX‑射线粉末衍射仪检测,光管:Cu,kα光管电压:40kV,光管电流:40mA;发散狭缝:0.618mm;扫描范围:3‑60deg;步径:0.02deg;步长:0.1秒。[0057] 在本申请中,DSC采用梅特勒DSC1型差热扫描量热仪检测,温度范围:50‑300℃,升温速率:10.00K/min。[0058] 又一方面,本申请提供晶型组合物,其中,本申请所述式I化合物的结晶占晶型组合物重量的50%以上,较好为80%以上,更好是90%以上,最好是95%以上。[0059] 又一方面,本申请提供包含所述上述I型结晶和/或II型结晶的晶型组合物,其中,所述I型结晶和/或II型结晶占晶型组合物重量的50%以上,较好为80%以上,更好是90%以上,最好是95%以上。[0060] 又一方面,本申请提供一种药物组合物,该药物组合物中包含治疗有效量的本申请所述式I化合物的结晶、或其晶型组合物。本申请的药物组合物中可含有或不含有药学上可接受的辅料。此外,本申请的药物组合物可进一步包括一种或多种其他治疗剂。[0061] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在制备预防或治疗受益于衣壳蛋白装配抑制的疾病的药物中的用途。[0062] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在制备预防或治疗乙型肝炎病毒感染的药物中的用途。[0063] 另一方面,本申请还提供本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物在预防或者治疗受益于衣壳蛋白装配抑制的疾病中的用途。[0064] 另一方面,本申请还提供一种预防或治疗受益于衣壳蛋白装配抑制的疾病的方法,包括对需要该治疗或预防的哺乳动物,优选人类,给予治疗有效量的本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物。[0065] 另一方面,本申请还提供了用于预防或者治疗受益于衣壳蛋白装配抑制的疾病的本申请所述式I化合物的结晶、其晶型组合物、或者其药物组合物。[0066] 如本申请所用,本申请所述式I化合物的结晶选自式I化合物的结晶、式I化合物的I型结晶、式I化合物的II型结晶和式I化合物的I型结晶和II型结晶的混合物。[0067] 在本申请的一些实施方式中,所述受益于衣壳蛋白装配抑制的疾病指乙型肝炎病毒(HBV)感染引起的疾病。[0068] 在本申请的一些实施方式中,所述受益于衣壳蛋白装配抑制的疾病指乙型肝炎病毒(HBV)感染引起的肝脏疾病。[0069] 在本申请的部分实施方式中,所述预防或治疗受益于衣壳蛋白装配抑制的疾病指控制、降低或清除HBV以预防、缓解或治愈受感染患者的肝脏疾病。[0070] 定义和说明[0071] 除非另有说明,本文所用的下列术语和短语旨在含有下列含义。一个特定的短语或术语在没有特别定义的情况下不应该被认为是不确定的或不清楚的,而应该按照普通的含义去理解。当本文出现商品名时,旨在指代其对应的商品或其活性成分。[0072] 需要说明的是,在粉末X‑射线衍射光谱中,峰的位置或峰的相对强度可能会因为测定仪器、测定方法/条件等因素而产生差异。对任何特定的晶型,峰的位置可能存在误差,2θ值的测定误差可以为±0.2°。因此,在确定每种晶型时,应该将此误差考虑在内,在误差内也属于本申请的范围。[0073] 需要说明的是,对于同种晶型,DSC的吸热峰出现位置可能会因为测定仪器、测定方法/条件等因素而产生差异。对任何特定的晶型,吸热峰的位置可能存在误差,误差可以为±5℃,可以为±3℃。因此,在确定每种晶型时,应该将此误差考虑在内,在误差内也属于本申请的范围。[0074] 所述“词语“包括(comprise)”或“包含(comprise)”及其英文变体例如comprises或comprising应理解为开放的、非排他性的意义,即“包括但不限于”。[0075] “药学上可接受的辅料”是指与活性成份一同给药的、有利于活性成份给药的惰性物质,包括但不限于国家药品监督管理局许可的可接受的用于人或动物(例如家畜)的任何助流剂、增甜剂、稀释剂、防腐剂、染料/着色剂、矫味增强剂、表面活性剂、润湿剂、分散剂、崩解剂、助悬剂、稳定剂、等渗剂、溶剂或乳化剂。所述辅料的非限制性实例包括碳酸钙、磷酸钙、各种糖和各类淀粉、纤维素衍生物、明胶、植物油和聚乙二醇。[0076] 术语“药物组合物”是指一种或多种本申请的化合物或其盐与药学上可接受的辅料组成的混合物。药物组合物的目的是有利于对有机体给予本申请的化合物。[0077] 本申请的药物组合物可通过将本申请的化合物与适宜的药学上可接受的辅料组合而制备,例如可配制成固态、半固态、液态或气态制剂,如片剂、丸剂、胶囊剂、粉剂、颗粒剂、膏剂、乳剂、悬浮剂、栓剂、注射剂、吸入剂、凝胶剂、微球及气溶胶等。[0078] 给予本申请所述结晶或其药物组合物的典型途径包括但不限于口服、直肠、局部、吸入、肠胃外、舌下、阴道内、鼻内、眼内、腹膜内、肌内、皮下、静脉内给药。[0079] 本申请的药物组合物可以采用本领域众所周知的方法制造,如常规的混合法、溶解法、制粒法、制糖衣药丸法、磨细法、乳化法、冷冻干燥法等。[0080] 在一些实施方案中,药物组合物是口服形式。对于口服给药,可以通过将活性化合物与本领域熟知的药学上可接受的辅料混合,来配制该药物组合物。这些辅料能使本申请的化合物被配制成片剂、丸剂、锭剂、糖衣剂、胶囊剂、液体、凝胶剂、浆剂、悬浮剂等,用于对患者的口服给药。[0081] 本申请化合物的治疗剂量可根据例如以下而定:治疗的具体用途、给予化合物的方式、患者的健康和状态,以及签处方医师的判断。本申请化合物在药用组合物中的比例或浓度可不固定,取决于多种因素,它们包括剂量、化学特性(例如疏水性)和给药途径。术语“治疗”意为将本申请所述化合物或制剂进行给药以改善或消除疾病或与所述疾病相关的一个或多个症状,且包括:[0082] (i)抑制疾病或疾病状态,即遏制其发展;[0083] (ii)缓解疾病或疾病状态,即使该疾病或疾病状态消退。[0084] 术语“预防”意为将本申请所述化合物或制剂进行给药以预防疾病或与所述疾病相关的一个或多个症状,且包括:预防疾病或疾病状态在哺乳动物中出现,特别是当这类哺乳动物易患有该疾病状态,但尚未被诊断为已患有该疾病状态时。[0085] 针对药物或药理学活性剂而言,术语“治疗有效量”是指无毒的但能达到预期效果的药物或药剂的足够用量。有效量的确定因人而异,取决于受体的年龄和一般情况,也取决于具体的活性物质,个案中合适的有效量可以由本领域技术人员根据常规试验确定。[0086] 本申请所述结晶的治疗有效量为从约0.0001到20mg/Kg体重/天,例如从0.001到10mg/Kg体重/天。[0087] 本申请所述结晶的剂量频率由患者个体的需求决定,例如,每天1次或2次,或每天更多次。给药可以是间歇性的,例如,其中在若干天的期间内,患者接受结晶的每日剂量,接着在若干天或更多天的期间,患者不接受结晶的每日剂量。[0088] 本申请所使用的所有溶剂是市售的,无需进一步纯化即可使用。[0089] 本申请采用下述缩略词:DMF代表N,N‑二甲基甲酰胺;PE代表石油醚;EA代表乙酸乙酯;DMSO代表二甲亚砜;THF代表四氢呋喃;DCM代表二氯甲烷;HATU代表2‑(7‑氧化苯并三氮唑)‑N,N,N′,N′‑四甲基脲六氟磷酸盐;DIPEA代表N,N‑二异丙基乙胺。[0090] 技术效果[0091] 本申请的结晶具有良好的药理活性,同时具有良好的高湿、高温或光照稳定性,证明其良好的药学性质和较高的成药前景。具体实施方式[0092] 下面通过实施例对本申请进行详细描述,但并不意味着对本申请任何不利限制。本文已经详细地描述了本申请,其中也公开了其具体实施例方式,对本领域的技术人员而言,在不脱离本申请精神和范围的情况下针对本申请具体实施方式进行各种变化和改进将是显而易见的。[0093] 实施例1式I化合物的制备[0094][0095] 步骤A:氮气保护下,向500mL单口瓶中加入DMF(100mL),2,4‑二甲基‑1H‑吡咯‑3‑甲酸乙酯(8.0g),碘甲烷(8.15g),冰浴下,分批加入氢化钠(2.87g),加毕后转至室温反应2.5h,反应结束后缓慢倒入400mL冰水中淬灭,用乙酸乙酯(2*300mL)萃取,合并有机层,用饱和氯化钠水溶液洗涤有机层,无水硫酸钠干燥有机相,减压蒸除溶剂,所得粗品经硅胶柱1层析分离(PE∶EA=20∶1),制得1,2,4‑三甲基‑1H‑吡咯‑3‑羧酸乙酯(4.87g)。H‑NMR(500MHz,DMSO‑d6):δ6.44(s,1H),4.15(q,J=7.5Hz,2H),3.44(s,3H),2.39(s,3H),2.0913(s,3H),1.25(t,J=7.0Hz,3H). C‑NMR(125MHz,DMSO‑d6):δ165.63,136.13,120.78,+118.91,110.56,58.76,33.58,14.85,12.93,11.60.MS(ESI+,[M+H])m/z:182.3.[0096] 步骤B:500mL三口瓶中,氮气保护下,加入THF(150mL),1,2,4‑三甲基‑1H‑吡咯‑3‑羧酸乙酯(15.0g),5‑氨基‑2‑氟苯腈(14.08g),冰浴下缓慢滴加双(三甲基甲硅烷基)氨基锂(27.7g,166mLTHF溶液),加毕后转至室温反应16.0h。反应结束后缓慢倒至500mL冰水中淬灭,乙酸乙酯(2*400mL)萃取,合并有机层,饱和氯化钠水溶液洗涤有机层,无水硫酸钠干燥,减压蒸除溶剂,所得粗品经硅胶柱层析分离(PE∶EA=1∶1),制得N‑(3‑氰基‑4‑氟苯基)‑11,2,4‑三甲基‑1H‑吡咯‑3‑甲酰胺(6.73g)。H‑NMR(500MHz,DMSO‑d6):δ9.64(s,1H),8.18(t,J=3.5Hz,1H),7.93‑7.96(m,1H),7.48(t,J=9.0Hz,1H),6.49(s,1H),3.47(s,3H),132.30(s,3H),2.10(s,3H). C‑NMR(125MHz,DMSO‑d6):δ165.51,159.30,157.15,137.56,131.76,126.97,123.33,120.33,117.39,116.77,114.59,100.19,33.53,11.63.MS(ESI‑,‑[M‑H])m/z:270.2.[0097] 步骤C:氮气保护下,向500mL单口瓶中加入DCM(240mL),(N‑(3‑氰基‑4‑氟苯基)‑1,2,4‑三甲基‑1H‑吡咯‑3‑甲酰胺(5.0g),氯草酸单乙酯(7.55g),冰浴下分批加入氯化铝(12.29g),加毕后转至室温反应15.0h。反应结束后缓慢倒入300mL冰水中淬灭,用DCM(2*300mL)萃取,合并有机层,饱和氯化钠水溶液洗涤有机层,无水硫酸钠干燥,抽滤,滤液减压旋蒸除去溶剂,得到粗品中加入乙酸乙酯(45mL),室温下打浆1.0h,抽滤,滤饼真空干燥得2‑(4‑((3‑氰基‑4‑氟苯基)氨基甲酰基)‑1,3,5‑三甲基‑1H‑吡咯‑2‑基)‑2‑氧代乙酸乙酯‑(4.25g)。MS(ESI‑,[M‑H])m/z:370.2.[0098] 步骤D:冰浴下,向100mL单口瓶中,加入甲醇(30mL)、2‑(4‑((3‑氰基‑4‑氟苯基)氨基甲酰基)‑1,3,5‑三甲基‑1H‑吡咯‑2‑基)‑2‑氧代乙酸乙酯(4.00g)、氢氧化钠(0.862g)的水(30mL)溶液,加毕后转至室温反应2.0h。向反应液中加入水(200mL)及DCM(150mL),分层,弃去有机层,水层用浓盐酸调pH至约2,用乙酸乙酯(2*150mL)萃取,合并有机层,饱和氯化钠水溶液洗涤有机层,无水硫酸钠干燥,抽滤,滤液减压蒸除溶剂,得2‑(4‑(3‑氰基‑4‑氟苯1基)氨基甲酰基)‑1,3,5‑三甲基‑1H‑吡咯‑2‑基)‑2‑氧代乙酸(3.25g)。H‑NMR(500MHz,DMSO‑d6):δ10.32(s,1H),8.19‑8.21(m,1H),7.93‑7.97(m,1H),7.52(t,J=9.0Hz,1H),133.81(s,3H),2.36(s,3H),2.27(s,3H). C‑NMR(125MHz,DMSO‑d6):δ178.85,167.79,163.98,159.67,157.66,141.31,136.80,130.95,127.26,123.84,117.60,114.43,100.41,60.21,33.73,21.22,14.55.[0099] 步骤E:向50mL单口瓶中依次加入DMF(3.0mL),2‑(4‑(3‑氰基‑4‑氟苯基)氨基甲酰基)‑1,3,5‑三甲基‑1H‑吡咯‑2‑基)‑2‑氧代乙酸(100mg),HATU(138mg),DIPEA(83mg),再加入(S)‑1,1,1‑三氟异丙胺盐酸盐(56mg),室温搅拌2.5h。向反应液中加入水(50mL),用乙酸乙酯(2*50mL)萃取,合并有机层,用饱和氯化钠水溶液洗涤有机层,无水硫酸钠干燥,减压蒸除溶剂,所得粗品经硅胶柱层析分离(PE∶EA=1∶1),制得(S)‑N‑(3‑氰基‑4‑氟苯基)‑1,2,4‑三甲基‑5‑(2‑氧代‑2‑((1,1,1‑三氟丙‑2‑基)氨基)乙酰基)‑1H‑吡咯‑3‑甲酰胺1(54mg)。H‑NMR(500MHz,DMSO‑d6):δ10.31(s,1H),9.38(d,J=9.0Hz,1H),8.19‑8.21(m,1H),7.93‑7.97(m,1H),7.51(t,J=9.5Hz,1H),4.68‑4.75(m,1H),3.79(s,3H),2.36(s,133H),2.21(s,3H),1.31(d,J=7.0Hz,3H). C‑NMR(125MHz,DMSO‑d6):δ180.80,167.24,164.08,159.66,157.65,140.92,136.82,130.81,127.31,125.02,123.81,120.71,117.58,‑114.44,100.40,46.04,33.66,13.75,11.57.MS(ESI‑,[M‑H])m/z:437.3.[0100] 实施例2式I化合物的I型结晶的制备[0101] 在室温下将100g式I化合物加入至500mL的无水甲醇中重结晶,有大量白色固体析出,过滤,滤饼用无水甲醇淋洗,并于50℃鼓风干燥8h,得到类白色的式I化合物的I型结晶固体79g。样品用XRPD检测,如图1所示,DSC检测如图2所示。[0102] 实施例3式I化合物的I型结晶的制备[0103] 在室温下,将400mg式I化合物加入至5mL的乙腈中搅拌20min溶清,滴加纯化水25mL,有大量白色固体析出,抽滤,滤饼60℃鼓风干燥6h,得到类白色的式I化合物的I型结晶固体303mg。[0104] 实施例4式I化合物的II型结晶的制备[0105] 在室温下将10g式I化合物加入至200mL的丙酮中搅拌溶清,缓慢滴加纯化水250mL,有大量白色固体析出,抽滤,滤饼60℃鼓风干燥7h,得到类白色的式I化合物的II型结晶固体7.2g。样品用XRPD检测,如图3所示,DSC检测如图4所示。[0106] 实验例1结晶稳定性实验[0107] 1.1样品制备[0108] 称取实施例2制备得到的式I化合物的I型结晶、实施例4制备的式I化合物的II型结晶各500mg,分别置于干燥洁净的称量瓶中,摊成薄薄一层,作为供试样品。将样品放置于影响因素试验条件下(40℃,60℃,75%RH,92.5%RH,高温高湿(40℃,75%RH)),其样品为2完全暴露放样。在10天,30天取样分析。光照(可见光1200000Lux·hr,紫外216W·hr/m)条件下放置的样品为室温完全暴露放样。[0109] 1.2仪器及分析方法[0110] 色谱柱采用AgilentAdvanceBioPeptideC18柱(4.6mm×150mm,3.5μm)。[0111] 水分含量采用梅特勒V20型水分测定仪测定。[0112] 1.3样品溶液的制备[0113] 取出样品约10mg,适量的稀释剂乙腈‑水(70∶30)溶解。作为检测有关物质的浓度。[0114] 表3‑1晶型I的稳定性试验结果[0115][0116] a有关物质是指总杂。[0117] 表3‑1的结果说明晶型I的有关物质和水分在上述多个考察项目下保持稳定,证明该晶型具有良好的高湿、高温或光照稳定性。[0118] 表3‑2晶型II的稳定性试验结果[0119][0120] b有关物质是指总杂。[0121] 表3‑2的结果说明晶型II的有关物质和水分在上述多个考察项目下保持稳定,证明该晶型具有良好的高湿、高温或光照稳定性。[0122] 实验例2.体外活性研究[0123] 2.1体外细胞HBVDNA抑制活性[0124] 取处于指数生长期状态良好的HepG2.2.15(中国科学院武汉病毒研究所)或HepAD38细胞一瓶,加入5mLPBS清洗一遍,加入3mL胰酶。室温消化5min,弃掉2mL胰酶后再放入细胞培养箱中消化10min,取出显微镜下观察(是否为单个圆形,细胞间无粘连),加入10mL完全培养基终止消化。吹打成单细胞悬液后,取10μL细胞悬液使用细胞计数仪计数,完5全培养基进行稀释,调整细胞密度至1*10个/mL。使用排枪接种于24孔板上(24孔板提前使用50μg/mLCollagenI溶液包被),1mL/孔,置恒温CO2培养箱中培养48h。[0125] 使用完全培养基将DMSO溶解的化合物稀释,2倍梯度,共10个浓度,进行化合物加样,每72h更换含化合物的新鲜培养基,化合物处理细胞6天。吸去上清后,每孔加入300μL裂解液(10mMTris‑HCl,1mMEDTA,1%NP‑40),室温放置裂解10min后,提取DNA,用实时荧光定量PCR仪测定胞内病毒衣壳中HBVDNA,根据Ct值计算抑制率,四参数法计算EC50值。结果如表4及表5所示。[0126] 表4HepAD38细胞中抗HBV活性实验结果[0127]化合物 EC50式I化合物 EC50≤10nM[0128] 表5HepG2.2.15细胞中抗HBV活性实验结果[0129] 化合物 EC50式I化合物 EC50≤10nM[0130] 2.2体外细胞毒性[0131] 取处于指数生长期状态良好的HepG2.2.15(中国科学院武汉病毒研究所)或HepAD38细胞一瓶,加入5mLPBS清洗一遍,加入2mL胰酶。放入细胞培养箱中进行消化,不时取出显微镜下观察,待细胞刚脱落时,弃掉1mL胰酶,仅仅留下残液,放入37℃培养箱中消化8‑15min,取出在显微镜下观察细胞(是否为单个圆形,细胞间无粘连),加入5mLMEM培养基5进行细胞重悬。使用细胞计数仪计数,完全培养基进行稀释,调整细胞密度至2*10 个/mL。使用排枪接种于96孔板上(96孔板提前使用50μg/mLCollagenI溶液包被),100μL/孔,置恒温CO2培养箱中培养24h,给药处理,每隔3天,更换含化合物的新鲜培养基,对照孔加不含药物的DMSO浓度为0.5%的培养基,并设普通培养基的对照孔,给药处理6天后,加CCK‑8,10μL/孔,1‑2h后酶标仪450nm处检测其吸光值,计算抑制率,并计算CC50。结果如表6所示。[0132] 表6[0133]细胞 CC50(μM) 化合物HepAD38 >100 式I化合物HepG2.2.15 >100 式I化合物[0134] 2.3CYP450酶诱导研究[0135] 500μL最终的温孵体系中,含50μL肝微粒体(蛋白浓度:0.2mg/mL,Corning),1μL混合的CYP450特异性底物(CYP1A2、CYP2B6、CYP2C9、CYP2C19、CYP2D6、CYP3A4),398μLPBS缓冲液(PH7.4),1μL特异性阳性抑制剂(阳性对照组)或受试化合物(乙腈配制),50μLNADPH+MgCl2。每个CYP450亚型做2份,每份0.5mL。每管先配好总体积为450μL的底物和酶的混匀液及NADPH分别在37℃预温孵5min后,加入50μLNADPH+MgCl2混合溶液反应,于30min取出50μL用含内标的冰乙腈300μL终止反应。另外平行做2份空白组各500μL,不加NADPH,作为阴性对照组。[0136] 样品前处理:50μL温孵样品,加入300μL含内标的冰乙腈沉淀,涡旋震荡5min后,离心(12000rpm,4℃)10min。吸取上清液75μL,加入75μL超纯水,稀释混匀,1μL进样分析。结果如表7所示。[0137] 表7[0138][0139] 2.4血浆蛋白结合试验[0140] 血浆样品配制:分别吸取495μL相应种属(小鼠、大鼠、犬、猴及人)的空白血浆,加入5μL相应受试化合物溶液或阳性对照,即得血浆样品溶液,使化合物血浆药物浓度分别为1μM、10μM(乙腈配制)。[0141] 预处理好的透析膜置于高通量平衡透析装置中,吸取100μL血浆样品溶液及PBS缓冲液,分别加到透析膜的两侧(样品侧及缓冲液侧)(n=3),用贴膜将平衡装置封好后,放入37℃温孵过夜(100rpm),达到透析平衡后,分别从样品侧及缓冲液侧吸取50μL样品,用含内标的冰乙腈终止反应。[0142] 样品前处理:50μL血浆侧样品,加入450μL含内标的冰乙腈沉淀,涡旋震荡5min后,离心(12000rpm,4℃)10min。吸取上清液75μL,加入75μL超纯水稀释混匀,1μL进样分析;50μLPBS侧样品,加入250μL含内标的冰乙腈沉淀,涡旋震荡5min后,离心(12000rpm,4℃)10min。吸取上清液75μL,加入75μL超纯水稀释混匀,2μL进样分析。结果如表8所示。[0143] 表8[0144][0145] 实验例3体外肝微粒体稳定性[0146] 300μL最终的温孵体系中,含30μL肝微粒体(蛋白浓度:0.15mg/mL),30μLNADPH+MgCl2,3μL底物(乙腈配制),237μLPBS缓冲液。每个种属做2份,每份0.3mL。每管先配好总体积为270μL的底物及酶的混匀液,和NADPH分别在37℃预温孵5min后,加入30μLNADPH+MgCl2混合溶液反应,分别于0、10、30、60min取出50μL用含内标的冰乙腈300μL终止反应。[0147] 样品前处理:50μL温孵样品,加入300μL含内标地西泮的冰乙腈沉淀,涡旋震荡5mm后,离心(12000rpm,4℃)10min。吸取上清液75μL至96孔板中用75μL超纯水稀释混匀,进样0.5μL,进行LC‑MS/MS分析。结果如表9所示。[0148] 表9体外肝微粒体稳定性[0149][0150] 实验例4在pH7.4的PBS缓冲液中溶解度[0151] 1000μL最终的体系中,含990μLpH7.4的PBS缓冲液,10μL受试化合物(乙腈配制)。放入25℃静置16h后离心(12000rpm,室温)10min,取出20μL上清液,用含内标(地西泮20ng/mL)的乙腈400μL终止反应。吸取上清液30μL,加入150μL50%乙腈水稀释混匀,0.5μL进样分析。结果如表10所示。[0152] 表10[0153] 化合物 溶解度(μM)式I化合物 8.1[0154] 实验例5体内动物药效[0155] 5.1AAV小鼠模型评价抗病毒效果[0156] 取6‑8周龄雄性C57BL/6小鼠(上海灵畅生物科技有限公司),按照1×1011vg剂量,尾静脉注射rAAV8‑1.3HBV病毒(北京五加和,adr亚型)至C57BL/6小鼠体内。注射病毒第2、4周,小鼠眼眶采血,分离血清,测定血清中HBeAg和HBsAg表达水平以及HBVDNA拷贝数,判断模型构建成功与否。结合血清学HBeAg、HBsAg和HBVDNA的定量检测结果,挑选出的小鼠各4 3 3自HBVDNA表达水平都大于1×10 IU/mL,HBeAg大于1×10NCU/mL和HBsAg大于1×10ng/mL。小鼠进行分组,设空白对照组、溶媒对照组、受试物组。每组小鼠以灌胃方式连续给药2‑3周,每日1次。实验过程中,隔周分别眼眶采血,分离血清,荧光定量PCR方法检测DNA含量。结果如表11所示。[0157] 表11血清中HBVDNA下降水平(log10)(给药24天,给药剂量30mpk)[0158]化合物 第7天 第14天 第21天 第28天式I化合物 2.42 3.46 5.08 2.48[0159] 5.2HDI小鼠模型评价抗病毒效果[0160] 取6‑8周龄雄性C57BL/6小鼠(上海灵畅生物科技有限公司),将纯化的重组质粒pHBV1.3(10μg)溶解在PBS中,每只小鼠注射体积约为其体重的10%,通过尾静脉在3‑8s内注射到小鼠体内。注射质粒24h后眼眶取血检测血清HBVDNA,挑选出模型小鼠血清DNA均一的进行分组,设空白对照组、溶媒对照组、受试物组。每组小鼠以灌胃方式连续给药6天,每日1次,剂量为30mg/kg。分别于注射后的1、3、5、7天取小鼠血清,第7天处死小鼠取肝组织样本,荧光定量PCR方法检测小鼠血清和肝脏中HBVDNA拷贝数。结果如表12所示。[0161] 表12[0162] 化合物 第5天血清中HBV DNA下降水平(log10)式I化合物 2.17[0163] 实验例6体内药物代谢动力学[0164] 6.1大鼠体内药物代谢动力学(PK)研究[0165] SD大鼠(上海西普尔‑必凯),体重180~220g,适应3~5天后,随机分组,每组3只,按20mg/kg剂量分别灌胃系列化合物。[0166] 受试动物(SD大鼠)给药前禁食12h,给药后4h给食物,实验前后和实验过程中均自由饮水。[0167] 给药后,于0min、15min、30min、1h、2h、4h、6h、8h、10h、24h、30h、48h于眼眶取血0.2mL左右,EDTA‑K2抗凝后,30min内于4℃,4000rpm条件下离心10min分离血浆。收集全部血浆后立即于‑20℃保存待测。[0168] 吸取50μL待测血浆样品和标曲样品,加入500μL含内标(地西泮20mg/mL)的乙腈溶液,振荡混匀5min,12000rpm离心10min,取上清75μL,加入75μL超纯水稀释,混匀,吸取1μL用于LC/MS/MS测定。结果如表13所示。[0169] 表13[0170][0171] NA表示未检测。[0172] 6.2比格犬体内药物代谢动力学(PK)研究[0173] 比格犬,体重9~11Kg,随机分为两组,每组3只,按5mg/kg剂量分别灌胃式I化合物。[0174] 受试动物(比格犬)给药前禁食12h,给药后4h给食物,实验前后和实验过程中均自由饮水。[0175] 灌胃给药后,于0min、15min、30min、1h、2h、4h、6h、8h、10h、24h、48、72h于左前肢静脉采集全血0.5mL左右于EDTA‑K2抗凝的真空采血管内,30min内于4℃,4000rpm条件下离心10min分离血浆。收集全部血浆后立即于‑20℃保存待测。收集全部血浆后立即于‑20℃保存待测。[0176] 吸取50μL待测血浆样品和标曲样品,加入500μL含内标(地西泮20mg/mL)的乙腈溶液,振荡混匀5min,12000rpm离心10min,取上清75μL,加入75μL超纯水稀释,混匀,吸取1μL用于LC/MS/MS测定。结果如表14所示。[0177] 表14[0178] 化合物 式I化合物给药方式及剂量 PO 5mg/kgTmax(h) 1.67Cmax(ng/mL) 1282AUC(0‑72h)(ng*h/mL) 61881AUC(0‑∞)(ng*h/mL) 162075T1/2(h) 105.2MRT(0‑t)(h) 32.9。
专利地区:江苏
专利申请日期:2020-09-28
专利公开日期:2024-11-29
专利公告号:CN114430736B
以上信息来自国家知识产权局,如信息有误请联系我方更正!
该专利所有权非本平台所有,我方无法提供专利权所有者联系方式,请勿联系我方。




